
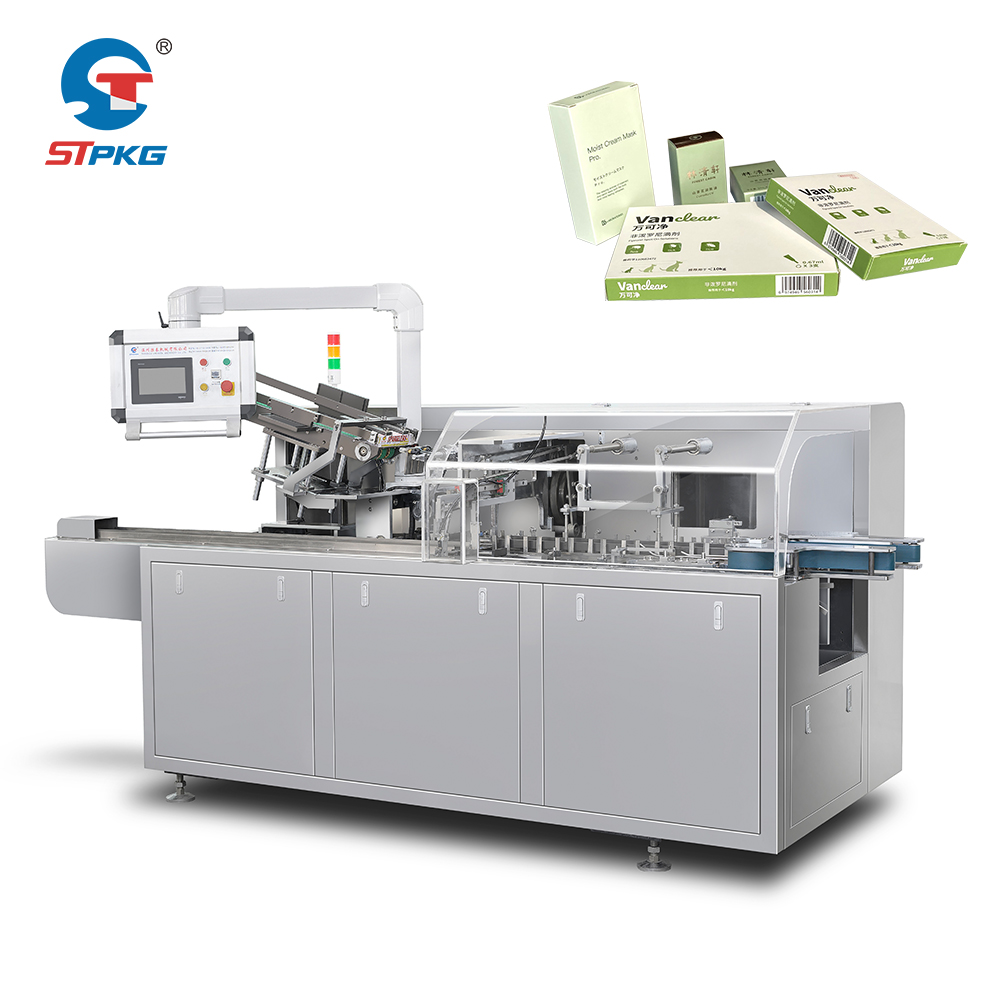
Дотримання вимог чистої кімнати є обов’язковим у фармацевтичному виробництві. Будь-яке медичний станок для упаковки обладнання, що працює в регульованому середовищі, має відповідати суворим стандартам доброякісного виробництва (GMP), розробленим задля забезпечення цілісності продукту та безпеки пацієнтів. Ці стандарти визначають не лише механічні можливості машини, а й її матеріали, філософію конструювання, системи керування та протоколи взаємодії з навколишнім середовищем.
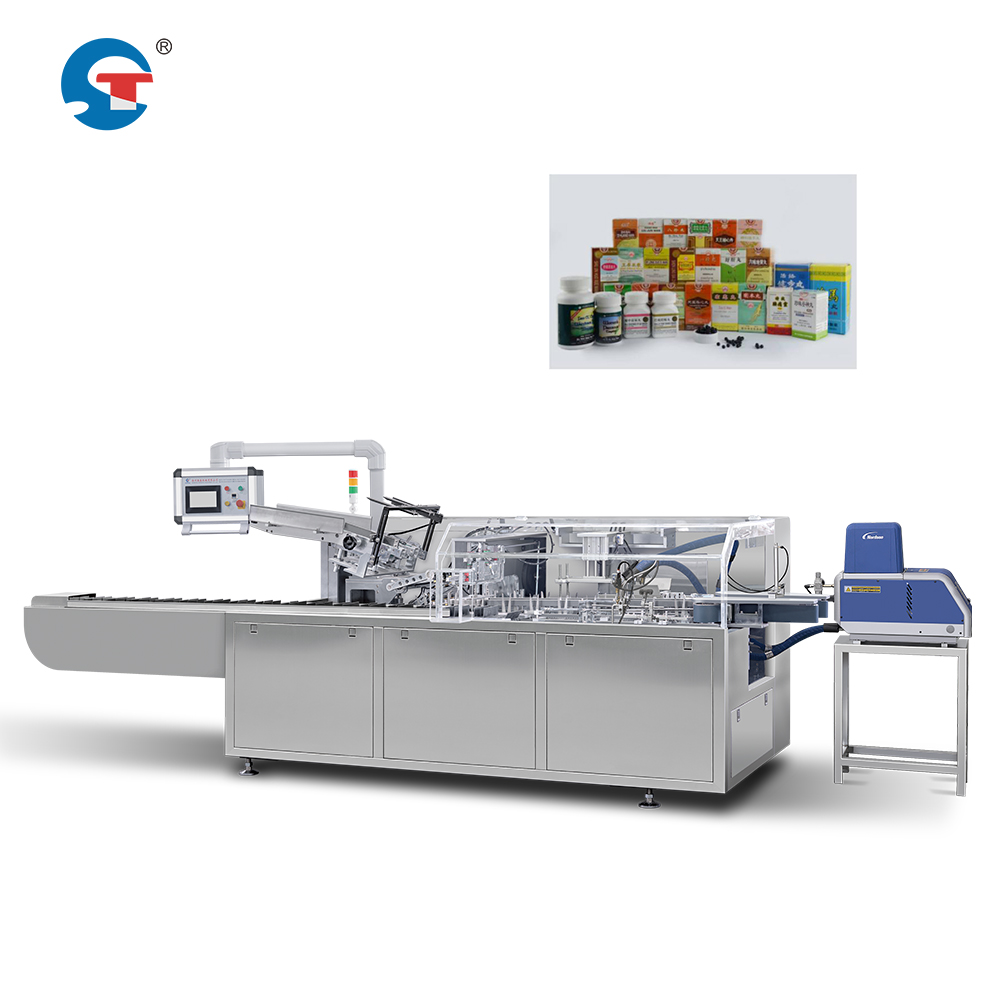
Регуляторна база для автоматизованих процесів упаковки в блистери та загальної автоматизації фармацевтичної упаковки стала значно суворішою в Північній Америці, Європі та регіоні Азія–Тихий океан. Розуміння того, до якого класу чистої кімнати належить ваше виробництво й як ваше обладнання має адаптуватися до цього середовища, є основою для запобігання дорогостоячим порушенням вимог регуляторних органів та перервам у виробництві.
Класифікація чистих кімнат та вимоги до розташування обладнання
Стандарти ISO для чистих кімнат у процесах упаковки в коробки
Фармацевтичні виробничі потужності зазвичай працюють у чистих приміщеннях класу ISO 7 (раніше клас 100 000) або класу ISO 8 (раніше клас 10 000) під час вторинної упаковки, наприклад, автоматичного картонування блистерних упаковок. Класифікація вказує на максимальну кількість частинок у повітрі на кубічний метр. Для класу 7 дозволено до 3 520 000 частинок розміром 0,5 мікрона або більше на кубічний метр, тоді як для класу 8 — до 35 200 000. Ваш конкретний клас залежить від типу продукту, етапу виробництва та регуляторної юрисдикції. Обладнання для швидкісного пакування в коробки стерильних або високоризикованих продуктів зазвичай вимагає суворіших умов класу 7.
Ринок медичний станок для упаковки саме пристрій має бути розміщений і спроектований таким чином, щоб забезпечувати дотримання цих стандартів якості повітря. Це означає, що зовнішні поверхні машини, точки контакту та робоча зона не повинні виділяти частинки, випаровувати речовини або вносити забруднення в контрольоване середовище. Неправильно спроектоване або несумісне обладнання може поставити під загрозу всю класифікацію чистої кімнати, зробивши приміщення непридатним для виробництва й змусивши проводити коштовну ліквідацію наслідків.
Специфікації матеріалів та поверхонь
Обладнання для упаковки в коробки на високій швидкості має виготовлятися з матеріалів, що запобігають утворенню частинок і забезпечують легке очищення. Нержавіюча сталь (зокрема марки 316L) є галузевим стандартом для зовнішніх поверхонь та компонентів, що контактують із продуктом. Усі відкриті поверхні мають бути гладкими, не піддаватися корозії й не мати тріщин, щілин або шорстких ділянок, де можуть накопичуватися пил або бактеріальні біоплівки. Автоматизоване фармацевтичне обладнання для упаковки не повинно містити пористих матеріалів, непокритого заліза або звичайних покриттів, які руйнуються в умовах чистої кімнати.
Пластикові компоненти, якщо вони використовуються, мають бути фармацевтичного класу й затверджені для експлуатації в чистих кімнатах. Ущільнення, прокладки та внутрішні трубки мають відповідати вимогам FDA або Європейської фармакопеї. З’єднання, кріплення та вводи кабелів мають оснащуватися спеціальними герметичними фітингами, щоб запобігти виходу мікрочастинок і проникненню забруднювачів під час роботи.
Контроль навколишнього середовища та інтерфейс оператора
Інтеграція системи опалення, вентиляції та кондиціювання повітря та сумісність із потоком повітря
Фармацевтична машина для упаковки в коробки має безперебійно інтегруватися з системою опалення, вентиляції та кондиціонування повітря (HVAC) об’єкта. Тепловиділення машини, переміщення повітря та вихідні потоки мають бути такими, щоб не порушувати позитивну різницю тиску чи ламінарний характер повітряного потоку в чистій кімнаті. Автоматичні системи упаковки блистерів у коробки, як правило, виділяють значну кількість тепла через електродвигуни, пневматичні системи та точки тертя. Це тепло слід відводити таким чином, щоб не викликати локальних завихрень або «мертвих зон», де можуть накопичуватися частинки.
Обладнання має дозволяти ефективне очищення та дезінфекцію без пошкодження критичних компонентів. Засоби стерилізації, що застосовуються в автоматизованих середовищах фармацевтичної упаковки, часто включають пару пероксиду водню, ізопропіловий спирт або хлорвмісні речовини. Матеріали машини та її ущільнення мають бути хімічно стійкими до цих агентів. Шляхи відтоку, підключення комунікацій та прокладання кабелів мають бути спроектовані так, щоб запобігти затримці рідин для стерилізації.
Взаємодія персоналу та контроль доступу
Обладнання для упаковки в коробки з високою швидкістю має мінімізувати необхідність частого втручання операторів усередині чистої кімнати. Усі інтерфейси керування, точки завантаження матеріалів та аварійні кнопки зупинки мають бути доступними з персональної зони чистої кімнати або за прозорою перегородкою, щоб зменшити частоту входження персоналу. Коли операторам потрібно взаємодіяти з автоматизованим обладнанням для фармацевтичної упаковки, у фізичному проекті машини мають бути враховані вимоги до одягу («кроличі» костюми, рукавички, бахіли), щоб запобігти зачепленню або передачі забруднень.
Машина для картонування має забезпечувати чітку візуальну й звукову інформацію через систему керування, яка зберігає цілісність даних та аудиторські сліди. Електронні системи керування мають відповідати вимогам FDA 21 CFR Part 11 щодо валідації фармацевтичного обладнання, у тому числі документації щодо валідації системи, процедур контролю змін та безпеки електронних записів.
Документація, валідація та перевірка відповідності
Кваліфікація проектування та кваліфікація встановлення
Кожен фармацевтичний картонувальний апарат має пройти кваліфікацію проектування (DQ) та кваліфікацію встановлення (IQ) перед використанням у виробництві. На етапі DQ підтверджується, що проект обладнання відповідає всім вимогам GMP та експлуатаційним специфікаціям. Документація автоматичного картонувального апарата для блистерних упаковок має містити сертифікати матеріалів, креслення проекту, аналіз руху повітря, дані про відшарування частинок та результати тестування сумісності з чистими приміщеннями. IQ підтверджує правильне встановлення обладнання, належне підключення всіх систем, їх калібрування та функціонування відповідно до проекту.
Кваліфікація експлуатаційних характеристик (OQ) передбачає перевірку здатності обладнання виконувати цикли упаковки в коробки без виробництва продукції, що не відповідає специфікаціям, або без внесення забруднень. Автоматизовану фармацевтичну систему упаковки слід тестувати в усьому діапазоні її роботи — зміни швидкості, різні розміри продукції, екстремальні значення вологості — для підтвердження стабільної роботи за всіх затверджених умов. Кваліфікація експлуатаційної придатності (PQ) передбачає реальні виробничі запуски із сертифікованими та протестованими продуктами, щоб підтвердити, що машина для упаковки в коробки зберігає якість продукції протягом усього виробничого циклу.
Постійне дотримання вимог та управління змінами
Після підтвердження відповідності обладнання для упаковки високошвидкісних коробок має зберігати цю відповідність шляхом регулярного технічного обслуговування, калібрування, документування журналів очищення та періодичного повторного підтвердження відповідності. Будь-яка зміна — оновлення прошивки, заміна компонентів, зміна процедур дезінфекції — ініціює процес контролю змін для оцінки необхідності повторного підтвердження відповідності. Події забруднення чистих приміщень, результати вимірювання частинок та розслідування збоїв обладнання мають бути задокументовані й відстежувані.
Графік технічного обслуговування фармацевтичної машини для картонування має враховувати умови чистого приміщення. Фільтри мають замінюватися за моніторинговим графіком, а запасні частини мають бути сумісними з умовами чистого приміщення. Процедури профілактичного технічного обслуговування мають бути підтверджені відповідністю, щоб гарантувати, що дії з технічного обслуговування не призводять до забруднення чи не порушують статус відповідності обладнання вимогам до чистих приміщень.
Часті запитання
Яка різниця між чистими приміщеннями класу ISO 7 та класу ISO 8 для обладнання для картонування?
Клас ISO 7 дозволяє 3 520 000 частинок на кубічний метр (розміром 0,5 мікрон або більше), тоді як клас ISO 8 — 35 200 000. Клас 7 є суворішим і зазвичай вимагається для продуктів із вищим ризиком або стерильного виробництва. Ця класифікація визначає максимально допустиму кількість частинок у повітрі й безпосередньо впливає на специфікації автоматичного картонування блистерних упаковок та на вимоги до контролю навколишнього середовища. Тип вашого продукту й регуляторні вимоги визначають, який клас має підтримувати ваше підприємство з автоматизованої фармацевтичної упаковки.
Чи може стандартний промисловий картонувальний верстат працювати в GMP-чистій кімнаті?
Ні. Стандартні промислові машини не призначені для використання в чистих кімнатах. Обладнання для швидкого упаковування коробок, спеціально розроблене для фармацевтичного застосування, має виготовлятися з нержавіючої сталі, мати герметичні з’єднувачі, затверджені матеріали та процедури очищення, сумісні з вимогами до чистих кімнат. Фармацевтична машина для картонування повинна пройти протоколи DQ, IQ, OQ та PQ, які стандартне обладнання не може забезпечити. Використання несертифікованих машин загрожує забрудненню продукції, порушенням регуляторних вимог та відкликанням продукції.
Як часто потрібно повторно проводити валідацію фармацевтичної машини для картонування?
Частота повторної валідації залежить від регуляторних рекомендацій, віку обладнання, історії технічного обслуговування та будь-яких змін, внесених до системи. Зазвичай стандартним є щорічний огляд, а повна повторна валідація проводиться після проведення значних ремонтів, суттєвого технічного обслуговування, оновлення програмного забезпечення або змін у середовищі чистої кімнати. Після переміщення обладнання, тривалого простою або подій, пов’язаних із забрудненням, може знадобитися комплексна повторна валідація автоматичної системи фасування в блистери та упаковки в коробки. Ваш відділ забезпечення якості та регуляторний аудитор визначають конкретний графік повторної валідації для вашої автоматизованої фармацевтичної упаковки.