
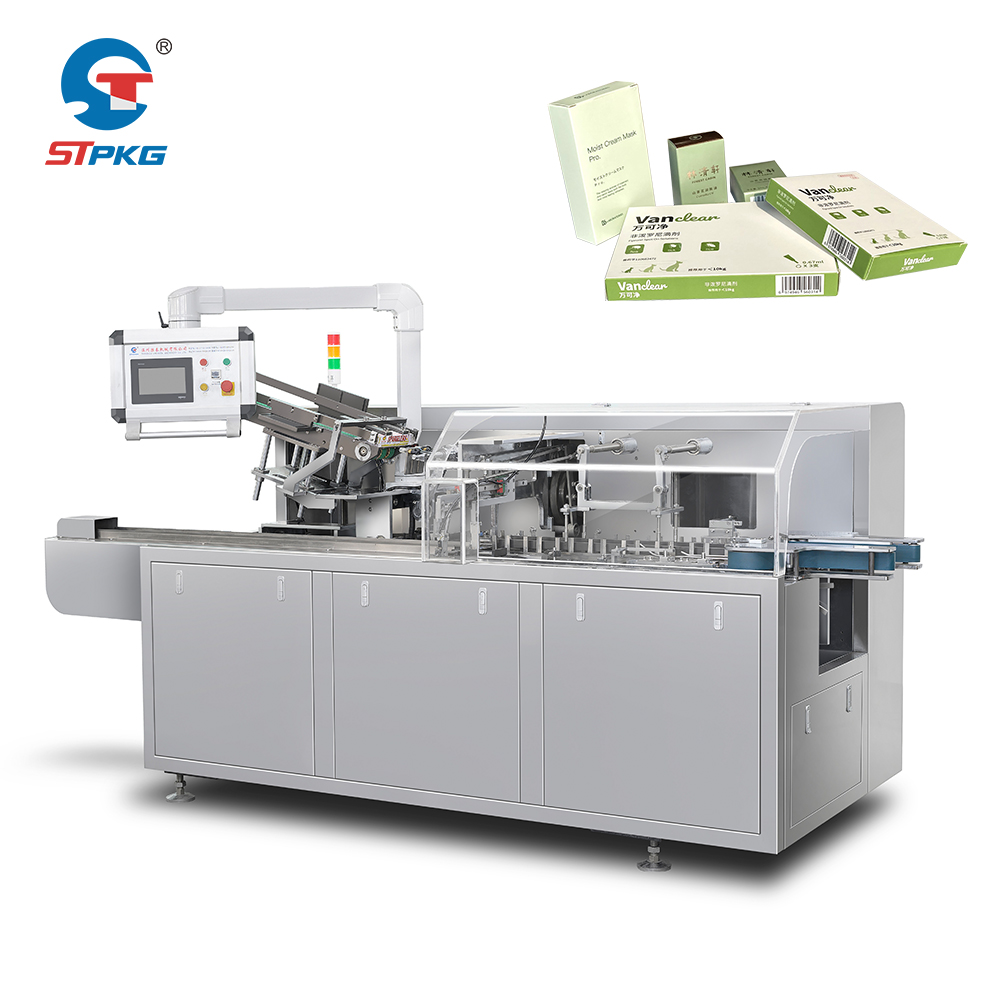
Överensstämmelse med rena rum är icke-förhandlingsbar inom läkemedelsproduktion. Alla farmaceutisk Kartongmaskin som verkar i en reglerad miljö måste uppfylla strikta standarder för god tillverkningspraxis (GMP), som utformats för att skydda produktens integritet och patientsäkerheten. Dessa standarder ställer krav inte bara på maskinens mekaniska egenskaper, utan även på dess material, designfilosofi, styrsystem och protokoll för interaktion med omgivningen.
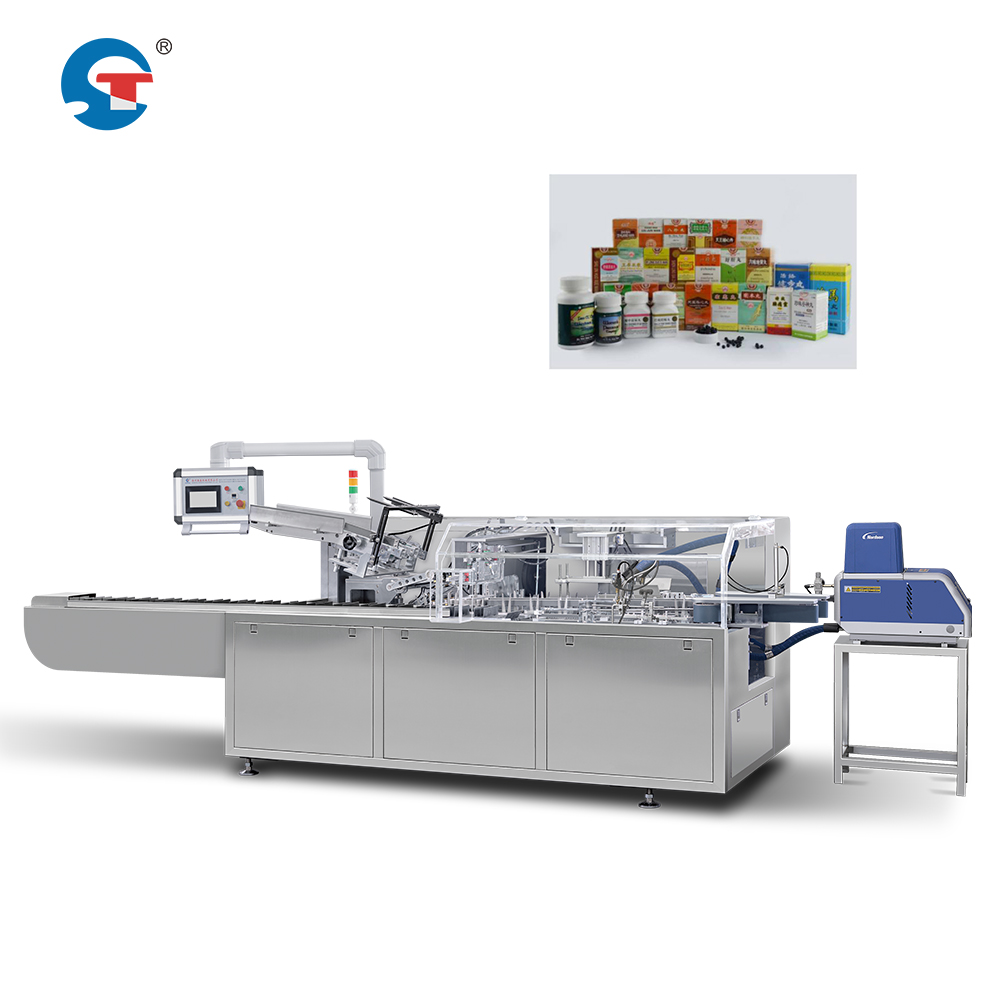
Den regulatoriska ramen för automatiserad blisterförpackning med kartongering samt allmän automatisering av läkemedelsförpackning har blivit allt mer strikt i Nordamerika, Europa och Asien-Stilla havsregionen. Att förstå vilken renrumsklassificering din verksamhet kräver, och hur din utrustning måste anpassas till den miljön, är grundläggande för att undvika kostsamma efterlevnadsbrister och produktionsstopp.
Renrumsklassificering och krav på utrustningsplacering
ISO-renrumstandarder för kartongeringsoperationer
Farmaceutiska tillverkningsanläggningar drivs vanligtvis i renrum av ISO-klass 7 (tidigare klass 100 000) eller ISO-klass 8 (tidigare klass 10 000) för sekundär förpackningsoperationer, t.ex. automatisk blisterförpackning i kartonger. Klassificeringen avser det maximala antalet luftburna partiklar per kubikmeter. Klass 7 tillåter högst 3 520 000 partiklar (0,5 mikrometer eller större) per kubikmeter, medan klass 8 tillåter högst 35 200 000. Din specifika klassificering beror på produkttyp, tillverkningssteg och reglerande myndighet. Utrustning för höghastighetsförpackning av lådor för sterila eller högriskprodukter kräver vanligtvis striktare villkor av klass 7.
Marknaden farmaceutisk Kartongmaskin den måste själv placeras och utformas så att dessa luftkvalitetsstandarder upprätthålls. Det innebär att maskinens yttre ytor, kontaktpunkter och arbetsområde inte får avge partiklar, avgasa eller introducera föroreningar i den kontrollerade miljön. Dåligt utformad eller icke-kompatibel utrustning kan kompromissa hela renrumsklassificeringen, vilket gör utrymmet olämpligt för produktion och tvingar till kostsamma åtgärder för återställning.
Material- och ytsspecifikationer
Utrustning för höghastighetsförpackning av lådor måste använda material som motverkar partikelbildning och underlättar rengöring. Rostfritt stål (särskilt kvalitet 316L) är branschens standard för yttre ytor och komponenter som kommer i kontakt med produkten. Alla exponerade ytor måste vara släta, icke-korrosiva och fria från sprickor, springor eller ojämnheter som kan försätta damm eller bakteriella biofilmer. Farmaceutisk förpackningsautomatiseringsutrustning får inte innehålla porösa material, omålade järndelar eller konventionella beläggningar som försämras i renrumsmiljön.
Plastkomponenter, om de används, måste vara av farmaceutisk kvalitet och godkända för renrumsomgivningar. Tätningar, packningar och intern slang måste uppfylla kraven i FDA:s eller Europeiska farmakopéns standarder. Fogar, fästdon och kabelgenomföringar kräver specialtillverkade täta anslutningar för att förhindra utsläpp av mikropartiklar och inkräktning av föroreningar under drift.
Miljökontroll och operatörsgränssnitt
Integrering av VVC-system och luftflödeskompatibilitet
En farmaceutisk kartongmaskin måste integreras sömlöst med anläggningens uppvärmnings-, ventilations- och luftkonditioneringssystem (HVAC). Maskinens värmeutveckling, luftförskjutning och avgasströmmar får inte störa renrummets positiva tryckdifferens eller laminära luftflödesmönster. Automatiska blisterkartongsystem genererar vanligtvis betydlig värme från motordrivningar, pneumatiska system och friktionspunkter. Denna värme måste hanteras utan att skapa lokala turbulenser eller döda zoner där partiklar ackumuleras.
Utrustningen måste möjliggöra effektiv rengöring och desinficering utan att skada kritiska komponenter. Desinficeringsmedel som används i farmaceutiska förpackningsautomatiseringsmiljöer är ofta väteperoxidånga, isopropanol eller klorbaserade agenter. Maskinens material och tätningsdelar måste vara kemiskt kompatibla med dessa agenter. Avloppsvägar, installationsanslutningar och kabelföring måste utformas för att förhindra samling av desinficeringsvätskor.
Personalinteraktion och åtkomstkontroll
Höghastighetsförpackningsutrustning måste minimera behovet av frekvent operatörsingripande inuti renrummet. Alla kontrollgränssnitt, materiallastningspunkter och nödstopp ska vara tillgängliga från renrummets personalområde eller bakom en genomskinlig barriär för att minska frekvensen av personlig inträde. När operatörer måste interagera med farmaceutisk förpackningsautomatiseringsutrustning måste klädkrav (renrumskläder, handskar, skofodral) beaktas i maskinens fysiska design för att förhindra fastsittning eller överföring av föroreningar.
Förpackningsmaskinen måste ge tydlig visuell och ljudbaserad återkoppling via ett kontrollsystem som säkerställer dataintegritet och granskningsprotokoll. Elektroniska kontroller måste uppfylla FDA:s krav i 21 CFR Del 11 för farmaceutisk validering, inklusive systemvalideringsdokumentation, ändringshanteringsförfaranden och säkerhet för elektroniska register.
Dokumentation, validering och efterlevnadsverifiering
Designkvalificering och installationskvalificering
Varje farmaceutisk kartongmaskin måste genomgå designkvalificering (DQ) och installationskvalificering (IQ) innan den tas i produktionsanvändning. DQ-fasen bekräftar att utrustningens design uppfyller alla GMP- och driftspecifikationer. Dokumentationen för den automatiska blisterkartongmaskinen måste inkludera materialcertifikat, konstruktionsritningar, luftflödesanalys, partikelavskiljningsdata och resultat från kompatibilitetstester för renrum. IQ verifierar att utrustningen är korrekt installerad, med alla system ordentligt anslutna, kalibrerade och fungerande enligt avsett.
Driftkvalificering (OQ) följer, vilket innebär att utrustningens förmåga att utföra kartongeringscykler testas utan att generera produkter som ligger utanför specifikationen eller introducerar kontamination. Automatiseringssystemet för farmaceutisk förpackning måste testas över hela dess driftområde – hastighetsvariationer, olika produktstorlekar, extrem fuktighet – för att bekräfta konsekvent prestanda under alla godkända förhållanden. Prestandakvalificering (PQ) innefattar faktiska produktionskörningar med validerade, testade produkter för att bekräfta att kartongeringsmaskinen bibehåller produktkvaliteten under hela produktionscykeln.
Pågående efterlevnad och förändringshantering
När den höghastighetsutrustning som används för förpackning av kartonger har validerats måste den fortsätta att uppfylla kraven genom regelbunden underhåll, kalibrering, dokumentation av rengöringsprotokoll och periodisk återvalidering. Alla ändringar – till exempel uppdateringar av firmware, utbyte av delar eller ändringar i rengöringsrutiner – utlöser en förändringskontrollprocess för att bedöma om återvalidering krävs. Händelser som leder till föroreningar i renrum, resultat från partikeltester samt utredningar av utrustningsfel måste dokumenteras och vara spårbara.
Underhållsschemat för den farmaceutiska kartongmaskinen måste ta hänsyn till renrumsomgivningen. Filter måste bytas ut enligt en övervakad tidsplan och reservdelar måste vara kompatibla med renrumsanvändning. Preventiva underhållsåtgärder måste valideras för att säkerställa att underhållsaktiviteterna inte introducerar föroreningar eller påverkar utrustningens förmåga att uppfylla renrumskraven.
Vanliga frågor
Vad är skillnaden mellan ISO-klass 7 och ISO-klass 8 renrum för kartongutrustning?
ISO-klass 7 tillåter 3 520 000 partiklar per kubikmeter (0,5 mikrometer eller större), medan ISO-klass 8 tillåter 35 200 000. Klass 7 är striktare och krävs vanligtvis för produkter med högre risk eller steril tillverkning. Klassificeringen avgör de tillåtna partikelantal i luften och påverkar direkt specifikationerna för automatisk blisterförpackning och kartongering samt de miljökontroller som krävs. Din produkttyp och dina regleringskrav avgör vilken klassificering din farmaceutiska förpackningsautomatiseringsanläggning måste upprätthålla.
Kan en standardindustriell kartongeringsmaskin fungera i en GMP-renrum?
Nej. Standard industriella maskiner är inte utformade för renrumskompatibilitet. En höghastighetslådpackningsanläggning som specifikt är konstruerad för farmaceutisk användning måste ha byggnad i rostfritt stål, täta anslutningar, validerade material och renrumskompatibla rengöringsförfaranden. En farmaceutisk kartongmaskin måste genomgå DQ-, IQ-, OQ- och PQ-protokoll – krav som standardutrustning inte kan uppfylla. Icke-kompatibla maskiner innebär risk för produktkontaminering, regleringsmässig ickeöverensstämmelse och produktåterkallanden.
Hur ofta måste en farmaceutisk kartongmaskin återvalideras?
Frekvensen för omvalidering beror på reglerande riktlinjer, utrustningens ålder, underhållshistorik och eventuella ändringar som gjorts i systemet. Vanligtvis är en årlig granskning standard, med full omvalidering som utlöses av större reparationer, omfattande underhåll, programuppdateringar eller förändringar i renrummets miljö. Efter omlokalisering av utrustning, längre driftstopp eller kontaminationshändelser kan omfattande omvalidering av det automatiska blisterförpacknings- och kartongsystemet krävas. Er avdelning för kvalitetssäkring och er reglerande revisor fastställer den specifika omvalideringsplanen för er farmaceutiska förpackningsautomatiseringsverksamhet.