
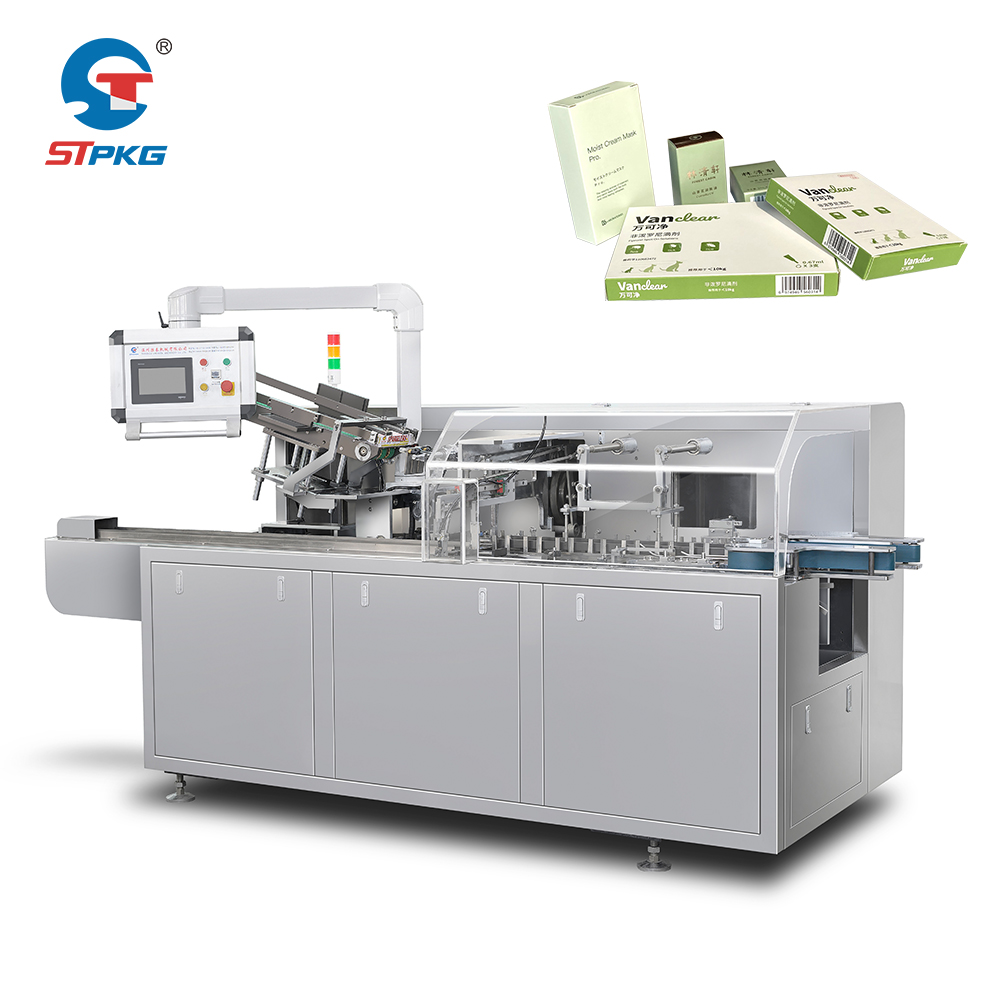
Overholdelse af rensrumsstandarder er ufravigelig i farmaceutisk fremstilling. Enhver farmaceutisk Pakningsmaskine der opererer i en reguleret miljø, skal overholde strenge god fremstillingspraksis (GMP)-standarder, der er udformet til at beskytte produktets integritet og patientsikkerheden. Disse standarder fastlægger ikke kun maskinens mekaniske egenskaber, men også dens materialer, designfilosofi, styresystemer og protokoller for interaktion med omgivelserne.
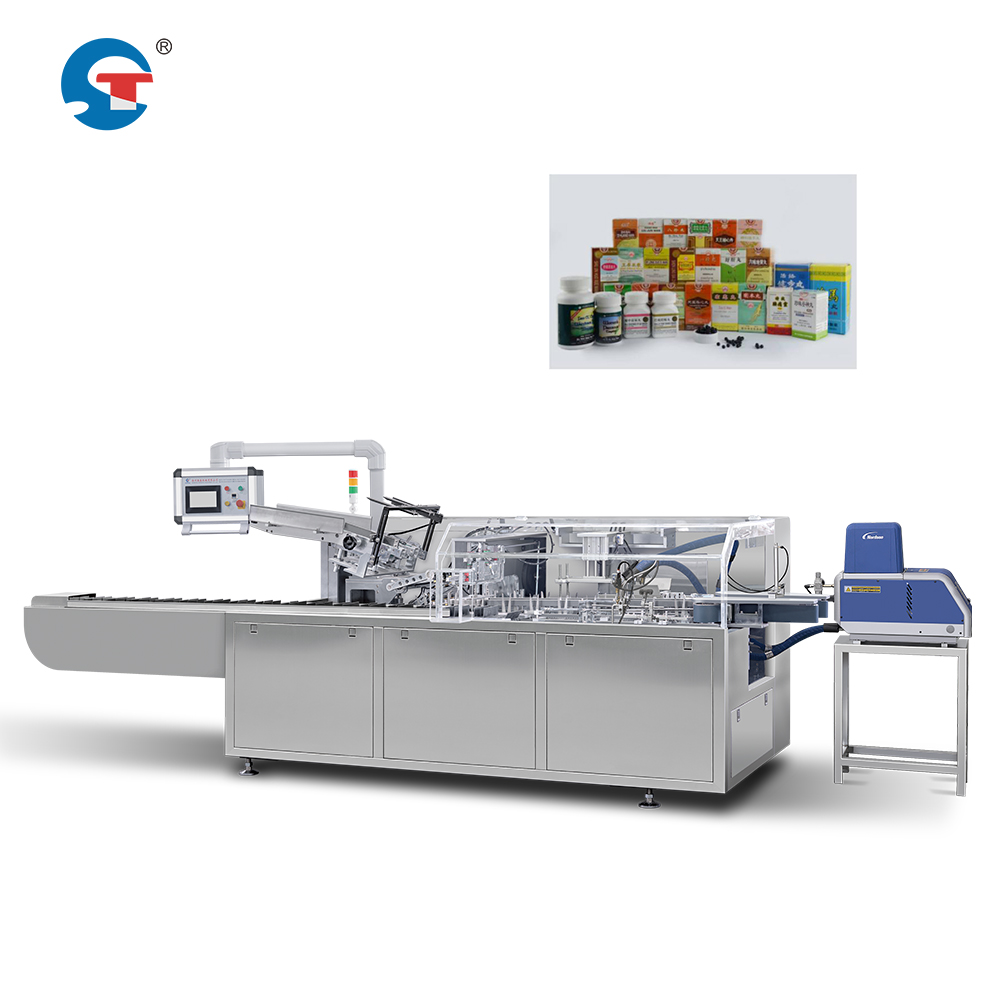
Regulatoriske krav til automatiseret blisterpakkekartonering og generel automatisering af farmaceutisk emballage er blevet stadig strengere i Nordamerika, Europa og Asien-Stillehav-regionen. At forstå, hvilken rengøringsklasse din virksomhed kræver, og hvordan din udstyr skal tilpasses den pågældende miljø, er afgørende for at undgå dyre overtrædelser af reglerne og produktionsafbrydelser.
Rengøringsklasse og krav til udstyrsplacering
ISO-rengøringsklassestandarder for kartoneringsdrift
Farmaceutiske produktionsfaciliteter opererer typisk i rene rum af ISO-klasse 7 (tidligere klasse 100.000) eller ISO-klasse 8 (tidligere klasse 10.000) til sekundære emballeringsprocesser som automatisk blisterpakning og kartonering. Klassificeringen henviser til det maksimale antal partikler i luften pr. kubikmeter. Klasse 7 tillader op til 3.520.000 partikler (0,5 mikrometer eller større) pr. kubikmeter, mens klasse 8 tillader op til 35.200.000. Din specifikke klassificering afhænger af produkttypen, produktionsfasen og den gældende regulering. Højhastighedsbokspakkeudstyr til sterile eller højrisikoprodukter kræver typisk strengere forhold af klasse 7.
Markedet farmaceutisk Pakningsmaskine selv skal placeres og udformes således, at disse luftkvalitetsstandarder opretholdes. Dette betyder, at maskinens ydre overflader, kontaktsteder og arbejdsområde ikke må afgive partikler, udskille gasser eller indføre forurening i den kontrollerede miljø. Dårligt udformet eller ikke-overensstemmende udstyr kan kompromittere hele renrumsklassificeringen, hvilket gør rummet uegnet til produktion og tvinger dyre reparationer.
Materialer og overfladespecifikationer
Udstyr til hurtig emballage i kasser skal bruge materialer, der modstår partikelgenerering og gør rengøring nem. Rustfrit stål (især kvalitet 316L) er branchestandarden for ydre overflader og komponenter, der kommer i kontakt med produkter. Alle udsatte overflader skal være glatte, ikke-korrosive og fri for revner, sprækker eller ru områder, der kan opsamle støv eller bakterielle biofilm. Farmaceutisk emballageautomationsudstyr må ikke indeholde porøse materialer, umalerede jernkomponenter eller almindelige belægninger, der forvrides i cleanroom-miljøet.
Plastkomponenter, hvis de anvendes, skal være af farmaceutisk kvalitet og godkendt til brug i cleanroom-miljøer. Tætninger, pakninger og intern rørledning skal overholde FDA- eller Europæisk Farmakopæ-standarderne. Forbindelser, fastgørelsesmidler og kabelindgange kræver specialiserede tætnede fittings for at forhindre udslip af mikropartikler og indtrængen af forurening under driften.
Miljøkontrol og betjeningsgrænseflade
HVAC-integration og luftstrømskompatibilitet
En farmaceutisk kartonmaskine skal integreres problemfrit med facilitetens opvarmnings-, ventilations- og klimaanlæg (HVAC). Maskinens varmeproduktion, luftfortrængning og udstødningsstrømme må ikke forstyrre renrummets positive trykforskel eller laminære luftstrømmemønstre. Automatiske blisterkartonmaskiner genererer typisk betydelig varme fra motorer, pneumatiske systemer og friktionspunkter. Denne varme skal håndteres uden at skabe lokal turbulens eller døde zoner, hvor partikler akkumulerer.
Udstyret skal kunne rengøres og desinficeres effektivt uden at beskadige kritiske komponenter. Desinficeringsmidler, der anvendes i farmaceutiske emballageautomatiseringsmiljøer, er ofte brintoveroxid-damp, isopropylalkohol eller klorbaserede midler. Maskinens materialer og tætninger skal være kemisk kompatible med disse midler. Afløbsveje, tilslutninger til hjælpeenergikilder og kabelføringer skal udformes, så desinficeringsvæsker ikke samler sig.
Personaleinteraktion og adgangskontrol
Højhastigheds-kassepakkeudstyr skal minimere behovet for hyppig operatørindgreb inden for renrummet. Alle kontrolgrænseflader, materialeindlæsningspunkter og nødstop skal være tilgængelige fra renrummets personområde eller bag en gennemsigtig barriere for at reducere hyppigheden af personlig indgang. Når operatører skal interagere med farmaceutisk pakkeautomationsudstyr, skal tøjklausuler (renrumsskjorter, handsker, fodbeklædning) tages i betragtning ved udstyrets fysiske design for at forhindre sammenfiltretning eller overførsel af forurening.
Kassepakkeanlægget skal give tydelig visuel og lydmæssig feedback via et kontrolsystem, der sikrer dataintegritet og revisionsprotokoller. Elektroniske kontroller skal opfylde FDA’s krav i 21 CFR Part 11 for farmaceutisk validering, herunder systemvalideringsdokumentation, ændringskontrolprocedurer og sikkerhed for elektroniske registreringer.
Dokumentation, validering og overensstemmelsesverifikation
Designkvalificering og installationskvalificering
Hver farmaceutisk kartonmaskine skal gennemgå designkvalificering (DQ) og installationskvalificering (IQ), inden den tages i brug til produktion. I DQ-fasen bekræftes det, at udstyrets design opfylder alle GMP- og driftsspecifikationer. Dokumentationen for den automatiske blisterkartonmaskine skal omfatte materialecertifikater, konstruktions tegninger, luftstrømsanalyse, partikelafgivelsesdata og resultater af tests for kompatibilitet med rengøringsrum. IQ verificerer, at udstyret er installeret korrekt, med alle systemer korrekt tilsluttet, kalibreret og fungerende som specificeret.
Driftskvalificering (OQ) følger, hvor udstyrets evne til at udføre kartoneringcyklusser uden at frembringe produkter uden for specifikationen eller indføre forurening testes. Automatiseringssystemet til farmaceutisk emballage skal testes i hele dets driftsområde – variationer i hastighed, forskellige produktstørrelser, ekstreme fugtniveauer – for at bekræfte konsekvent ydeevne under alle godkendte betingelser. Ydeevnekvalificering (PQ) omfatter faktiske produktionskørsler med validerede, testede produkter for at bekræfte, at kartoneringmaskinen opretholder produktkvaliteten gennem hele produktionscyklussen.
Vedvarende overholdelse og ændringsstyring
Når den højhastighedsudstyr til emballage af kasser er blevet valideret, skal den fortsat overholde kravene gennem rutinemæssig vedligeholdelse, kalibrering, dokumentation af rengøringslog og periodisk genvalidering. Enhver ændring – herunder firmwareopdateringer, udskiftning af dele eller ændringer i desinficeringsprocedurer – udløser en ændringskontrolproces for at vurdere, om genvalidering er nødvendig. Kontaminationshændelser i rensrum, partikeltestresultater samt undersøgelser af udstyrsfejl skal dokumenteres og være sporbare.
Vedligeholdelsesplanen for farmaceutisk kartonmaskine skal tage hensyn til rensrumsomgivelserne. Filtre skal udskiftes efter en overvåget tidsplan, og reservedele skal være kompatible med rensrum. Forebyggende vedligeholdelsesprocedurer skal valideres for at sikre, at vedligeholdelsesaktiviteterne ikke indfører kontamination eller påvirker udstyrets overholdelse af rensrumsstandarderne.
Ofte stillede spørgsmål
Hvad er forskellen mellem ISO-klasse 7 og ISO-klasse 8 rensrum for kartonudstyr?
ISO-klasse 7 tillader 3.520.000 partikler pr. kubikmeter (0,5 mikrometer eller større), mens ISO-klasse 8 tillader 35.200.000. Klasse 7 er strengere og kræves typisk for produkter med højere risiko eller sterile fremstillingsprocesser. Klassificeringen fastsætter de tilladte partikelkoncentrationer i luften og påvirker direkte specifikationerne for automatisk blisterpakkekartonering samt de krævede miljøkontroller. Din produkttype og regulatoriske krav afgør, hvilken klassificering din farmaceutiske emballageautomatiseringsfacilitet skal overholde.
Kan en standard industrielt kartonemaskine operere i et GMP-renrum?
Nej. Standard industrielle maskiner er ikke designet til kompatibilitet med rene rum. En højhastigheds-maskine til emballering af kasser, der specifikt er udviklet til farmaceutisk brug, skal være fremstillet i rustfrit stål, have forseglede tilslutninger, validerede materialer og rengøringsprocedurer, der er kompatible med rene rum. En farmaceutisk kartonmaskine skal gennemgå DQ-, IQ-, OQ- og PQ-procedurer, som standardudstyr ikke kan opfylde. Maskiner, der ikke overholder kravene, medfører risiko for produktkontaminering, manglende overholdelse af reguleringskrav og tilbagekaldelse af produkter.
Hvor ofte skal en farmaceutisk kartonmaskine genvalideres?
Hyppigheden af genvalidering afhænger af regulatoriske retningslinjer, udstyrets alder, vedligeholdelseshistorik og eventuelle ændringer foretaget i systemet. Typisk er en årlig gennemgang standard, mens fuld genvalidering udløses af store reparationer, betydelig vedligeholdelse, softwareopdateringer eller ændringer i renrummets miljø. Efter omplacering af udstyr, længerevarende nedlukning eller kontaminationshændelser kan omfattende genvalidering af det automatiske blisterpakke- og kartoneringssystem være påkrævet. Deres afdeling for kvalitetssikring og den regulatoriske revisor fastsætter den specifikke genvalideringsplan for Deres farmaceutiske emballageautomatiseringsdrift.