
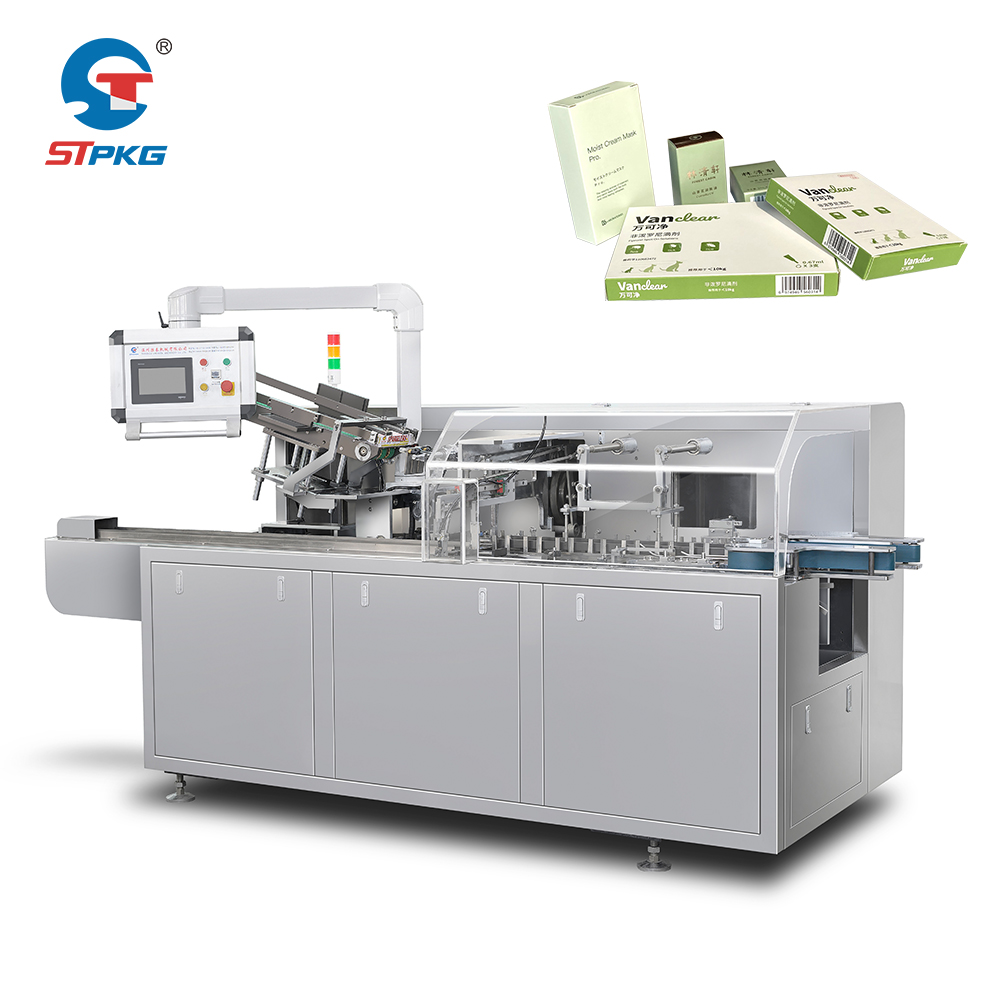
رعایت استانداردهای اتاق تمیز در تولید دارویی اجتنابناپذیر است. هر ماشین جعبهبندی دارویی دستگاهی که در محیطی تنظیمشده کار میکند، باید استانداردهای سختگیرانهٔ اصول تولید خوب (GMP) را که برای حفظ یکپارچگی محصول و ایمنی بیماران طراحی شدهاند، رعایت کند. این استانداردها نهتنها قابلیتهای مکانیکی دستگاه را تعیین میکنند، بلکه مواد سازندهٔ آن، فلسفهٔ طراحی، سیستمهای کنترل و پروتکلهای تعامل با محیط را نیز مشخص میسازند.
چارچوب نظارتی مربوط به اتوماسیون بستهبندی قوطیکردن حبابی و عموماً اتوماسیون بستهبندی دارویی در مناطق آمریکای شمالی، اروپا و اقیانوسیه بهطور فزایندهای سختگیرانهتر شده است. درک اینکه عملیات شما نیازمند کدام ردهبندی اتاق تمیز است و اینکه تجهیزات شما چگونه باید با آن محیط سازگار شوند، پایهای برای جلوگیری از نقضهای گرانقیمت نظارتی و اختلالات تولیدی است.
ردهبندی اتاق تمیز و الزامات قرارگیری تجهیزات
استانداردهای تمیز ایزو برای عملیات بستهبندی در جعبه
تسهیلات تولید دارو معمولاً برای عملیات بستهبندی ثانویه مانند بستهبندی خودکار بlistر در محیطهای تمیز ایزو کلاس ۷ (پیشتر کلاس ۱۰۰۰۰۰) یا ایزو کلاس ۸ (پیشتر کلاس ۱۰۰۰۰) فعالیت میکنند. این طبقهبندی به حداکثر تعداد ذرات معلق در هوا در هر متر مکعب اشاره دارد. کلاس ۷ اجازهٔ حضور حداکثر ۳۵۲۰۰۰۰ ذره (با اندازهٔ ۰٫۵ میکرون یا بزرگتر) در هر متر مکعب را میدهد، در حالی که کلاس ۸ اجازهٔ حضور حداکثر ۳۵۲۰۰۰۰۰ ذره را میدهد. طبقهبندی خاص شما بستگی به نوع محصول، مرحلهٔ تولید و حوزهٔ نظارتی مربوطه دارد. تجهیزات بستهبندی سریع جعبه برای محصولات استریل یا با خطر بالا معمولاً نیازمند شرایط سختگیرانهتر کلاس ۷ است.
این ماشین جعبهبندی دارویی خودِ این دستگاه باید بهگونهای قرار گرفته و طراحی شود که این استانداردهای کیفیت هوا را حفظ کند. این امر بدین معناست که سطوح خارجی دستگاه، نقاط تماس آن و فضای عملیاتیاش نباید ذراتی را آزاد کند، گازهای مضری را تخلیه نماید یا آلودگیای را به محیط کنترلشده وارد سازد. تجهیزاتی که طراحینشده یا با استانداردها سازگان ندارند، میتوانند طبقهبندی کل اتاق تمیز را به خطر اندازند و این فضا را برای تولید غیرقابلاستفاده سازند و در نتیجه اقدامات اصلاحی پرهزینهای را ضروری سازند.
مشخصات مواد و سطوح
تجهیزات بستهبندی سریع جعبهها باید از موادی ساخته شوند که تولید ذرات را مقاومت کنند و پاکسازی آنها آسان باشد. فولاد ضدزنگ (بهویژه درجهٔ ۳۱۶L) استاندارد صنعتی برای سطوح خارجی و قطعات تماسدهنده با محصول است. تمام سطوح نمایان باید صاف، غیرخورنده و عاری از ترک، شکاف یا نواحی زبر باشند تا از بهدامافتادن گرد و غبار یا لایههای زیستی باکتریایی جلوگیری شود. تجهیزات اتوماسیون بستهبندی دارویی نباید حاوی مواد متخلخل، آهن بدون رنگ، یا پوششهای معمولی باشند که در محیط اتاق تمیز تخریب میشوند.
اجزای پلاستیکی — در صورت استفاده — باید از درجهٔ دارویی باشند و برای استفاده در محیطهای اتاق تمیز تأیید شده باشند. درزگیرها، واشرها و لولههای داخلی باید مطابق با استانداردهای ادارهٔ غذا و داروی آمریکا (FDA) یا فارماکوپهٔ اروپا باشند. اتصالات، پیچوها و ورودیهای کابل نیازمند اتصالات مخصوص درزبندیشدهاند تا از خروج ذرات ریز و نفوذ آلایندهها در حین کار جلوگیری شود.
کنترل محیطی و رابط کاربری
ادغام سیستم تهویهٔ مطبوع و سازگاری با جریان هوا
دستگاه بستهبندی دارویی باید بهصورت کاملاً یکپارچه با سیستم گرمایش، تهویه و تهویه مطبوع (HVAC) تأسیسات هماهنگ شود. تولید حرارت، جابهجایی هوای و جریانهای خروجی دستگاه نباید اختلاف فشار مثبت یا الگوهای جریان لایهای هوای اتاق تمیز را مختل کنند. سیستمهای خودکار بستهبندی بُلیستر معمولاً حرارت قابل توجهی از درایوهای موتوری، سیستمهای پنوماتیک و نقاط اصطکاک تولید میکنند. این حرارت باید بدون ایجاد آشفتگی محلی یا مناطق مردهای که ذرات در آنها تجمع مییابند، مدیریت شود.
تجهیزات باید امکان تمیزکردن و ضدعفونی مؤثر را بدون آسیبرساندن به اجزای حیاتی فراهم کند. محلولهای ضدعفونیکنندهٔ مورد استفاده در محیطهای اتوماسیون بستهبندی دارویی اغلب شامل بخار پراکسید هیدروژن، الکل ایزوپروپیل یا عوامل مبتنی بر کلر هستند. مواد سازندهٔ دستگاه و درزبندیهای آن باید از نظر شیمیایی با این عوامل سازگان باشند. مسیرهای زهکشی، اتصالات تأمین انرژی و مسیرهای کابلکشی باید طوری طراحی شوند که از تجمع محلولهای ضدعفونیکننده جلوگیری کنند.
تعامل افراد و کنترل دسترسی
تجهیزات بستهبندی سریع جعبهها باید نیاز به مداخلهٔ مکرر اپراتور درون اتاق تمیز را به حداقل برسانند. تمام رابطهای کنترلی، نقاط بارگذاری مواد و دکمههای توقف اضطراری باید از منطقهٔ افراد در اتاق تمیز یا پشت یک مانع شفاف قابل دسترسی باشند تا ورود افراد به اتاق تمیز کاهش یابد. هنگامی که اپراتورها مجبور به تعامل با تجهیزات خودکار بستهبندی دارویی هستند، طراحی فیزیکی ماشین باید الزامات پوشش بدنی (مانند لباسهای ضد ذرات، دستکش و رویههای پا) را در نظر بگیرد تا از گیر افتادن یا انتقال آلودگی جلوگیری شود.
دستگاه جعبهبندی باید بازخورد بصری و صوتی واضحی از طریق سیستم کنترلی ارائه دهد که یکپارچگی دادهها و ردیابی محرمانه را حفظ کند. کنترلهای الکترونیکی باید الزامات FDA ۲۱ CFR بخش ۱۱ را برای اعتبارسنجی دارویی رعایت کنند، از جمله مستندسازی اعتبارسنجی سیستم، رویههای کنترل تغییرات و امنیت ضبطهای الکترونیکی.
مستندسازی، اعتبارسنجی و تأیید انطباق
اجازهدهی طراحی و اجازهدهی نصب
هر دستگاه بستهبندی دارویی باید پیش از استفاده در تولید، مراحل اجازهدهی طراحی (DQ) و اجازهدهی نصب (IQ) را طی کند. مرحلهٔ DQ تأیید میکند که طراحی تجهیزات با تمام مشخصات GMP و عملیاتی سازگان دارد. مستندات دستگاه بستهبندی خودکار بُلیستر باید شامل گواهیهای مواد، نقشههای طراحی، تحلیل جریان هوا، دادههای ریزش ذرات و نتایج آزمونهای سازگانی با محیط تمیز باشد. IQ صحت نصب تجهیزات، اتصال صحیح تمام سیستمها، کالیبراسیون و عملکرد مطابق طراحی را تأیید میکند.
تأیید عملکردی (OQ) در ادامه انجام میشود و توانایی تجهیزات را در انجام چرخههای بستهبندی جعبهای بدون تولید محصولات خارج از مشخصات یا ایجاد آلودگی مورد آزمون قرار میدهد. سیستم اتوماسیون بستهبندی دارویی باید در کل محدودهٔ عملیاتی خود—از جمله تغییرات سرعت، اندازههای مختلف محصول و شرایط انتهایی رطوبت—آزمون شود تا عملکرد پایدار آن در تمام شرایط تأییدشده تأیید گردد. تأیید عملکردی (PQ) شامل اجرای واقعی خطوط تولید با محصولاتی است که قبلاً اعتبارسنجی و آزمون شدهاند تا اطمینان حاصل شود که دستگاه بستهبندی جعبهای کیفیت محصول را در طول چرخهٔ تولید حفظ میکند.
هماهنگی مستمر و مدیریت تغییرات
پس از تأیید، تجهیزات بستهبندی سریع جعبهها باید با انجام نگهداری دورهای، کالیبراسیون، ثبت سوابق تمیزکاری و تأیید مجدد دورهای، همچنان مطابق با استانداردها باقی بمانند. هرگونه تغییر — از جمله بهروزرسانیهای فرمور، تعویض قطعات یا تغییر در روشهای ضدعفونی — فرآیند کنترل تغییر را فعال میکند تا مشخص شود آیا تأیید مجدد لازم است یا خیر. رویدادهای آلودگی در محیطهای پاک، نتایج آزمون ذرات و بررسیهای خرابی تجهیزات باید مستند و ردیابیپذیر باشند.
برنامهٔ نگهداری دستگاه کارتونبندی دارویی باید شرایط محیط پاک را در نظر بگیرد. فیلترها باید طبق برنامهای تحت نظارت تعویض شوند و قطعات یدکی باید سازگانپذیر با محیط پاک باشند. رویههای نگهداری پیشگیرانه باید تأیید شوند تا اطمینان حاصل شود که فعالیتهای نگهداری منجر به ورود آلودگی یا تضعیف وضعیت انطباق تجهیزات با الزامات محیط پاک نشوند.
پرسشهای متداول
تفاوت بین محیطهای پاک ردهٔ ایزو ۷ و ردهٔ ایزو ۸ برای تجهیزات کارتونبندی چیست؟
کلاس ایزو ۷ اجازهٔ حضور ۳٬۵۲۰٬۰۰۰ ذره در هر مترمکعب (۰٫۵ میکرون یا بزرگتر) را میدهد، درحالیکه کلاس ایزو ۸ اجازهٔ ۳۵٬۲۰۰٬۰۰۰ ذره را میدهد. کلاس ۷ سختگیرانهتر است و معمولاً برای محصولات پرخطرتر یا تولید استریل الزامی است. این طبقهبندی، تعداد ذرات مجاز در هوا را تعیین میکند و مستقیماً بر مشخصات خودکار بستهبندی بلیستر و کنترلهای محیطی لازم تأثیر میگذارد. نوع محصول شما و الزامات نظارتی، تعیینکنندهٔ آن کلاس ایزو هستند که باید در واحد خودکارسازی بستهبندی دارویی شما رعایت شود.
آیا یک دستگاه بستهبندی کارتنی صنعتی استاندارد میتواند در اتاق تمیز GMP کار کند؟
خیر. ماشینهای صنعتی استاندارد برای سازگاری با محیطهای تمیز طراحی نشدهاند. واحد تجهیزات بستهبندی جعبهای با سرعت بالا که بهطور خاص برای استفاده در صنعت داروسازی مهندسی شده است، باید از فولاد ضدزنگ ساخته شود، از اتصالدهندههای دربسته بهره ببرد، از موادی استفاده کند که اعتبارسنجی شدهاند و رویههای پاکسازی سازگان با محیطهای تمیز را رعایت نماید. یک دستگاه بستهبندی جعبهای دارویی باید تحت پروتکلهای DQ، IQ، OQ و PQ قرار گیرد که تجهیزات استاندارد قادر به انجام آنها نیستند. استفاده از دستگاههای غیرمطابق میتواند منجر به آلودگی محصول، عدم انطباق با مقررات نظارتی و بازگرداندن محصول شود.
چندبار یک دستگاه بستهبندی جعبهای دارویی باید مجدداً اعتبارسنجی شود؟
فرکانس تأیید مجدد به راهنماییهای نظارتی، سن تجهیزات، سابقه نگهداری و هرگونه تغییر اعمالشده بر سیستم بستگی دارد. معمولاً بازبینی سالانه استاندارد است و تأیید مجدد کامل در صورت انجام تعمیرات اساسی، نگهداری قابلتوجه، بهروزرسانیهای نرمافزاری یا تغییرات محیطی در اتاق تمیز فعال میشود. پس از جابجایی تجهیزات، توقف طولانیمدت یا رویدادهای آلودگی، ممکن است تأیید مجدد جامع سیستم خودکار بستهبندی بلیستر و کارتنسازی لازم باشد. بخش تضمین کیفیت شما و مراجع نظارتی، زمانبندی خاص تأیید مجدد را برای عملیات خودکار بستهبندی دارویی شما تعیین میکنند.