
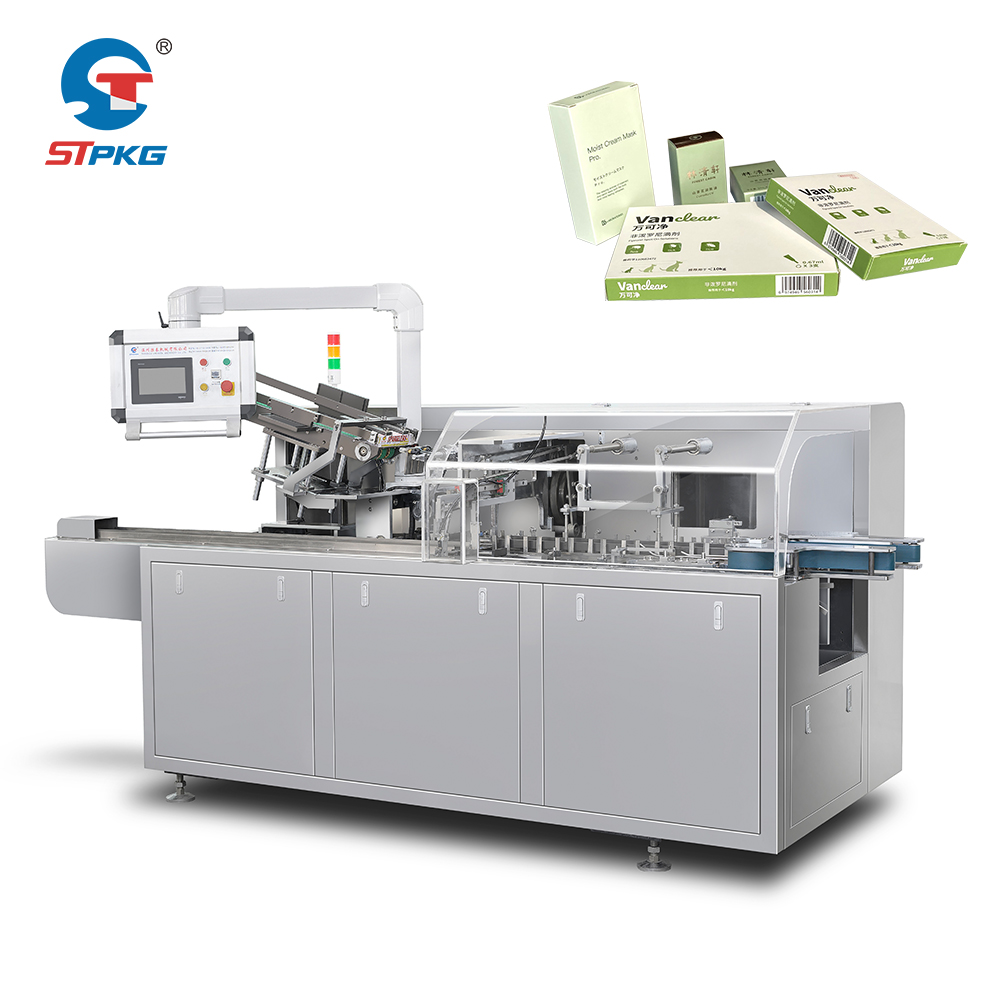
La conformité aux exigences relatives aux salles blanches est une condition absolue dans la fabrication pharmaceutique. Tout machine de cartonnage pharmaceutique équipement fonctionnant dans un environnement réglementé doit satisfaire à des normes strictes de Bonnes Pratiques de Fabrication (BPF), conçues pour préserver l’intégrité du produit et la sécurité des patients. Ces normes déterminent non seulement les capacités mécaniques de la machine, mais aussi ses matériaux, sa philosophie de conception, ses systèmes de commande et ses protocoles d’interaction avec l’environnement.
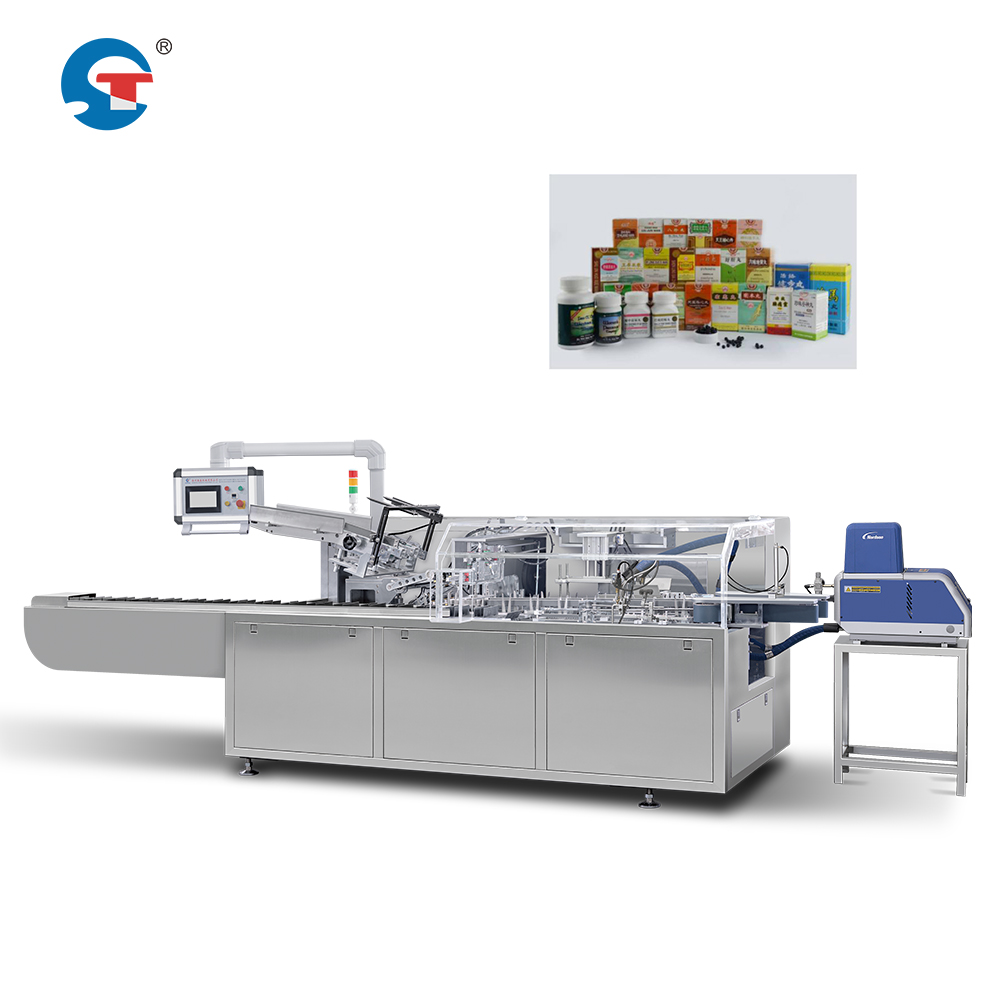
Le cadre réglementaire applicable à l’automatisation du cartonnage de plaquettes thermoformées (blister packs) et à l’automatisation générale de l’emballage pharmaceutique s’est considérablement renforcé en Amérique du Nord, en Europe et dans la région Asie-Pacifique. Comprendre quelle classification de salle blanche votre installation exige, et comment votre équipement doit s’adapter à cet environnement, constitue la base indispensable pour éviter des violations coûteuses en matière de conformité ainsi que des interruptions de production.
Exigences relatives à la classification des salles propres et au positionnement des équipements
Normes ISO pour les salles propres destinées aux opérations d’emballage sous carton
Les installations de fabrication pharmaceutique fonctionnent généralement dans des salles propres de classe ISO 7 (anciennement classe 100 000) ou de classe ISO 8 (anciennement classe 10 000) pour les opérations d’emballage secondaire, telles que le conditionnement automatique en blisters sous carton. Cette classification désigne le nombre maximal de particules en suspension par mètre cube. La classe 7 autorise jusqu’à 3 520 000 particules (de 0,5 micron ou plus) par mètre cube, tandis que la classe 8 autorise jusqu’à 35 200 000. Votre classification spécifique dépend du type de produit, du stade de fabrication et de la juridiction réglementaire applicable. Les équipements de conditionnement en boîtes à haute vitesse destinés à des produits stériles ou à haut risque exigent généralement des conditions plus strictes, conformes à la classe 7.
Le machine de cartonnage pharmaceutique elle-même doit être positionnée et conçue de manière à maintenir ces normes de qualité de l’air. Cela signifie que les surfaces externes de la machine, ses points de contact et son enveloppe opérationnelle ne doivent pas libérer de particules, émettre de gaz ou introduire de contamination dans l’environnement contrôlé. Un équipement mal conçu ou non conforme peut compromettre l’ensemble de la classification de la salle propre, rendant l’espace impropre à la production et imposant des mesures correctives coûteuses.
Spécifications des matériaux et des surfaces
Les équipements d’emballage en boîte à grande vitesse doivent être fabriqués avec des matériaux résistant à la génération de particules et permettant un nettoyage aisé. L’acier inoxydable (notamment la nuance 316L) constitue la norme industrielle pour les surfaces externes et les composants entrant en contact avec le produit. Toutes les surfaces exposées doivent être lisses, non corrosives et exemptes de fissures, d’interstices ou de zones rugueuses pouvant retenir la poussière ou des biofilms bactériens. Les équipements d’automatisation d’emballage pharmaceutique ne doivent contenir aucun matériau poreux, aucune fonte non peinte ni aucun revêtement conventionnel susceptible de se dégrader dans l’environnement d’une salle propre.
Les composants en plastique, lorsqu’ils sont utilisés, doivent être de qualité pharmaceutique et approuvés pour les environnements de salles propres. Les joints, les garnitures et les tuyauteries internes doivent respecter les normes de la FDA ou de la Pharmacopée européenne. Les raccords, les éléments de fixation et les entrées de câbles exigent des raccords étanches spécialisés afin d’empêcher l’échappement de micro-particules et la pénétration de contaminants pendant le fonctionnement.
Contrôle environnemental et interface opérateur
Intégration CVC et compatibilité avec l’écoulement de l’air
Une machine pharmaceutique de cartonnage doit s’intégrer parfaitement au système de chauffage, de ventilation et de climatisation (CVC) de l’installation. La chaleur dégagée par la machine, le déplacement d’air qu’elle provoque et ses flux d’échappement ne doivent pas perturber le différentiel de pression positive de la salle propre ni les schémas d’écoulement laminaire de l’air. Les systèmes automatisés de cartonnage de plaquettes blister génèrent généralement une chaleur importante provenant des entraînements moteurs, des systèmes pneumatiques et des points de frottement. Cette chaleur doit être maîtrisée sans créer de turbulences locales ni de zones mortes où les particules pourraient s’accumuler.
L’équipement doit permettre un nettoyage et une désinfection efficaces sans endommager les composants critiques. Les solutions de désinfection utilisées dans les environnements d’automatisation de l’emballage pharmaceutique sont souvent de la vapeur de peroxyde d’hydrogène, de l’alcool isopropylique ou des agents à base de chlore. Les matériaux et les joints de la machine doivent être chimiquement compatibles avec ces agents. Les chemins d’évacuation, les raccordements aux réseaux techniques et les parcours de câbles doivent être conçus pour éviter toute accumulation de liquides désinfectants.
Interaction avec le personnel et contrôle d'accès
Les équipements d'emballage en boîtes à grande vitesse doivent réduire au minimum la nécessité d'interventions fréquentes des opérateurs à l'intérieur de la salle propre. Toutes les interfaces de commande, les points de chargement des matériaux et les arrêts d'urgence doivent être accessibles depuis la zone réservée au personnel de la salle propre ou situés derrière une barrière transparente afin de limiter la fréquence des entrées du personnel. Lorsque les opérateurs doivent interagir avec les équipements d'automatisation pharmaceutique d'emballage, les exigences relatives aux vêtements (combinaisons intégrales, gants, surchaussures) doivent être prises en compte dans la conception physique de la machine afin d'éviter tout risque d'accrochage ou de transfert de contamination.
La machine à cartonner doit fournir des retours visuels et sonores clairs via un système de commande garantissant l'intégrité des données et la traçabilité. Les commandes électroniques doivent satisfaire aux exigences de la FDA figurant dans le titre 21 du Code of Federal Regulations, partie 11, relatives à la validation pharmaceutique, y compris la documentation de validation du système, les procédures de maîtrise des modifications et la sécurité des enregistrements électroniques.
Documentation, validation et vérification de la conformité
Qualification de conception et qualification d’installation
Chaque machine pharmaceutique de cartonnage doit subir une qualification de conception (DQ) et une qualification d’installation (IQ) avant sa mise en service pour la production. La phase DQ confirme que la conception de l’équipement répond à toutes les spécifications des bonnes pratiques de fabrication (GMP) et opérationnelles. La documentation relative à la machine automatique de cartonnage de plaquettes-blisters doit inclure les certificats de matériaux, les plans de conception, les analyses de flux d’air, les données sur le dégagement de particules et les résultats des essais de compatibilité avec les salles propres. L’IQ vérifie que l’équipement est installé correctement, que tous les systèmes sont correctement raccordés, étalonnés et fonctionnent conformément à la conception.
La qualification opérationnelle (OQ) suit, testant la capacité de l’équipement à effectuer des cycles d’emboîtage sans produire de produits hors spécifications ni introduire de contamination. Le système automatisé d’emballage pharmaceutique doit être testé sur toute sa plage de fonctionnement — variations de vitesse, différentes tailles de produits, extrêmes d’humidité — afin de confirmer des performances constantes dans toutes les conditions approuvées. La qualification de performance (PQ) implique des séries de production réelles avec des produits validés et testés, afin de confirmer que la machine d’emboîtage maintient la qualité du produit tout au long du cycle de production.
Conformité continue et gestion des changements
Une fois validé, l’équipement d’emballage en boîtes à grande vitesse doit rester conforme grâce à une maintenance courante, à l’étalonnage, à la documentation des registres de nettoyage et à des revalidations périodiques. Toute modification — mise à jour du micrologiciel, remplacement de pièces, changement des procédures de désinfection — déclenche un processus de contrôle des modifications afin d’évaluer la nécessité d’une revalidation. Les événements de contamination en salle propre, les résultats des essais de particules ainsi que les enquêtes sur les pannes d’équipement doivent être documentés et traçables.
Le calendrier de maintenance de la machine pharmaceutique de cartonnage doit tenir compte de l’environnement de la salle propre. Les filtres doivent être remplacés selon un calendrier surveillé, et les pièces de rechange doivent être compatibles avec les salles propres. Les procédures de maintenance préventive doivent être validées afin de garantir que les activités de maintenance n’introduisent pas de contamination ni ne compromettent le statut de conformité de l’équipement aux exigences applicables aux salles propres.
FAQ
Quelle est la différence entre les salles propres ISO classe 7 et ISO classe 8 pour les équipements de cartonnage ?
La classe ISO 7 autorise 3 520 000 particules par mètre cube (de 0,5 micron ou plus), tandis que la classe ISO 8 autorise 35 200 000. La classe 7 est plus stricte et généralement requise pour les produits à risque élevé ou la fabrication stérile. Cette classification détermine les concentrations maximales de particules autorisées dans l’air et influe directement sur les spécifications des systèmes automatisés de conditionnement en blisters et sur les contrôles environnementaux requis. Le type de votre produit et ses exigences réglementaires déterminent la classe à maintenir dans votre installation d’automatisation pharmaceutique pour le conditionnement.
Une machine industrielle standard de conditionnement en cartons peut-elle fonctionner dans une salle propre conforme aux bonnes pratiques de fabrication (GMP) ?
Non. Les machines industrielles standard ne sont pas conçues pour être compatibles avec les salles propres. Une unité d’emballage rapide de boîtes spécifiquement conçue pour une utilisation pharmaceutique doit comporter une structure en acier inoxydable, des connecteurs étanches, des matériaux validés et des procédures de nettoyage compatibles avec les salles propres. Une machine pharmaceutique de cartonnage doit subir les protocoles DQ, IQ, OQ et PQ, auxquels les équipements standard ne peuvent pas satisfaire. Les machines non conformes présentent un risque de contamination du produit, de non-conformité réglementaire et de rappels de produits.
À quelle fréquence une machine pharmaceutique de cartonnage doit-elle être revalidée ?
La fréquence de la revérification dépend des orientations réglementaires, de l’âge de l’équipement, de son historique de maintenance et de toute modification apportée au système. En général, un examen annuel est la pratique courante, tandis qu’une revérification complète est déclenchée par des réparations majeures, une maintenance importante, des mises à jour logicielles ou des changements de l’environnement de la salle propre. Après un déplacement de l’équipement, une interruption prolongée ou un événement de contamination, une revérification exhaustive du système automatisé de conditionnement en blisters et cartons peut être requise. Votre département Assurance qualité et votre auditeur réglementaire déterminent le calendrier spécifique de revérification pour votre installation d’automatisation pharmaceutique de conditionnement.
Table des matières
- Exigences relatives à la classification des salles propres et au positionnement des équipements
- Contrôle environnemental et interface opérateur
- Documentation, validation et vérification de la conformité
-
FAQ
- Quelle est la différence entre les salles propres ISO classe 7 et ISO classe 8 pour les équipements de cartonnage ?
- Une machine industrielle standard de conditionnement en cartons peut-elle fonctionner dans une salle propre conforme aux bonnes pratiques de fabrication (GMP) ?
- À quelle fréquence une machine pharmaceutique de cartonnage doit-elle être revalidée ?