
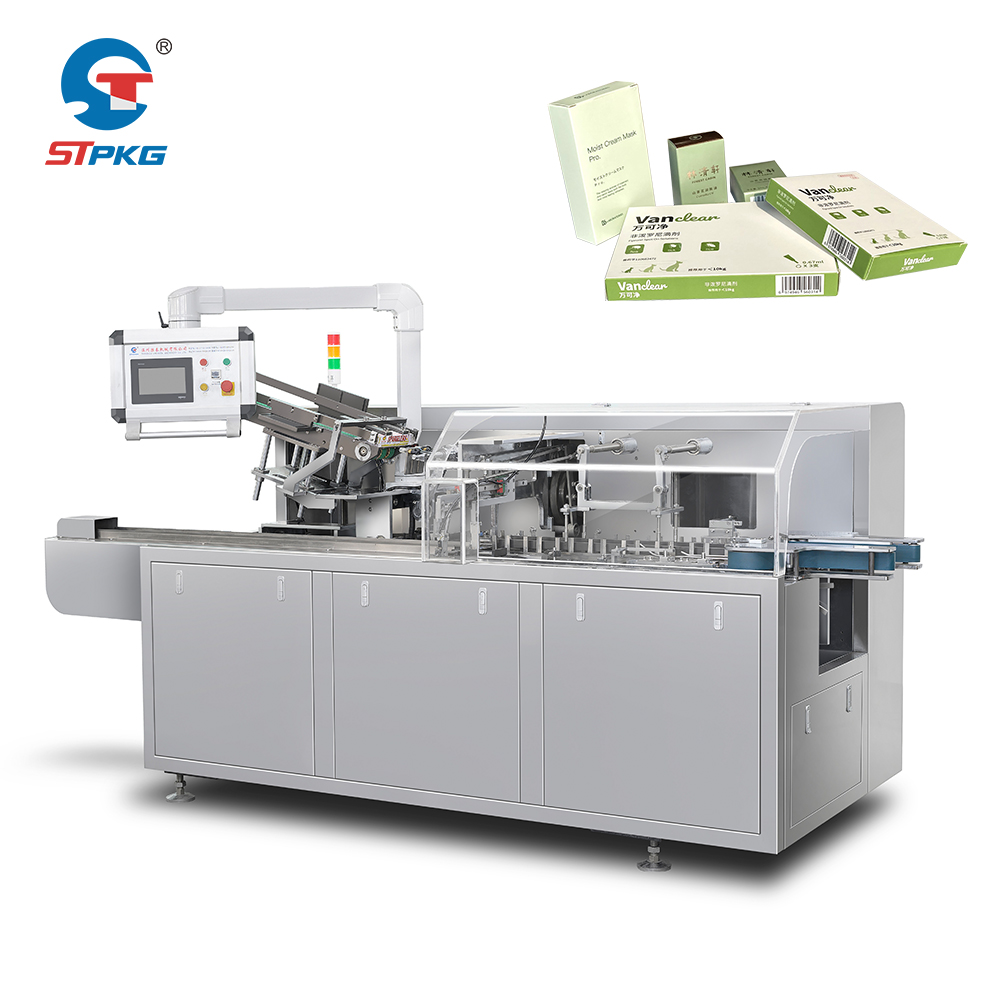
การปฏิบัติตามข้อกำหนดด้านห้องสะอาดเป็นสิ่งที่ไม่อาจต่อรองได้ในการผลิตยา ไม่ว่าจะ เครื่องหีบห่อผลิตภัณฑ์ทางเภสัชกรรม เครื่องจักรใด ๆ ที่ทำงานในสภาพแวดล้อมที่มีการควบคุมอย่างเข้มงวด จำเป็นต้องสอดคล้องกับมาตรฐาน Good Manufacturing Practice (GMP) ที่เข้มงวด เพื่อคุ้มครองความสมบูรณ์ของผลิตภัณฑ์และความปลอดภัยของผู้ป่วย มาตรฐานเหล่านี้ไม่เพียงแต่กำหนดสมรรถนะเชิงกลไกของเครื่องจักรเท่านั้น แต่ยังครอบคลุมถึงวัสดุที่ใช้ หลักการออกแบบ ระบบควบคุม และโปรโตคอลการปฏิสัมพันธ์กับสิ่งแวดล้อมด้วย
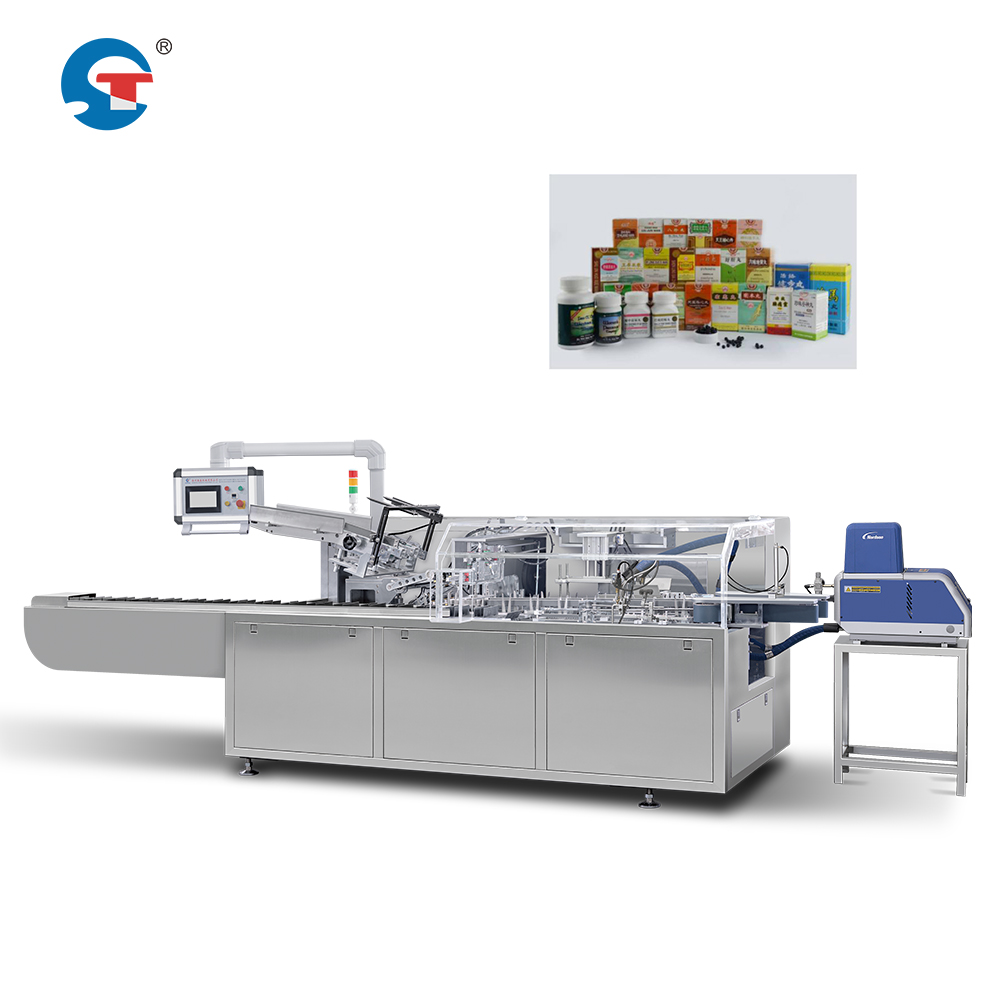
ภูมิทัศน์ด้านกฎระเบียบสำหรับระบบบรรจุภัณฑ์แบบบลิสเตอร์อัตโนมัติและการทำให้กระบวนการบรรจุภัณฑ์ยาโดยรวมเป็นอัตโนมัติ มีความเข้มงวดยิ่งขึ้นเรื่อยๆ ทั่วภูมิภาคอเมริกาเหนือ ยุโรป และเอเชีย-แปซิฟิก การเข้าใจว่าการดำเนินงานของคุณต้องใช้ห้องสะอาดระดับใด และอุปกรณ์ของคุณจะต้องปรับตัวอย่างไรเพื่อให้สอดคล้องกับสภาพแวดล้อมนั้น ถือเป็นพื้นฐานสำคัญในการหลีกเลี่ยงการฝ่าฝืนข้อกำหนดที่ส่งผลให้เกิดค่าใช้จ่ายสูงและทำให้การผลิตหยุดชะงัก
การจัดระดับห้องสะอาดและข้อกำหนดในการวางอุปกรณ์
มาตรฐานห้องสะอาดตามมาตรฐาน ISO สำหรับการดำเนินการบรรจุภัณฑ์
โรงงานผลิตยาโดยทั่วไปมักดำเนินการในห้องสะอาดระดับไอเอสโอ คลาส 7 (ก่อนหน้านี้เรียกว่า คลาส 100,000) หรือห้องสะอาดระดับไอเอสโอ คลาส 8 (ก่อนหน้านี้เรียกว่า คลาส 10,000) สำหรับกระบวนการบรรจุภัณฑ์ขั้นที่สอง เช่น การบรรจุแผงบลิสเตอร์อัตโนมัติลงกล่อง ระดับการจำแนกนี้หมายถึงจำนวนอนุภาคที่ลอยอยู่ในอากาศสูงสุดต่อลูกบาศก์เมตร คลาส 7 อนุญาตให้มีอนุภาคได้สูงสุด 3,520,000 อนุภาค (ขนาด 0.5 ไมครอนขึ้นไป) ต่อลูกบาศก์เมตร ขณะที่คลาส 8 อนุญาตให้มีได้สูงสุด 35,200,000 อนุภาค ระดับที่เฉพาะเจาะจงของคุณจะขึ้นอยู่กับประเภทผลิตภัณฑ์ ขั้นตอนการผลิต และเขตอำนาจทางกฎระเบียบ สำหรับอุปกรณ์บรรจุกล่องความเร็วสูงที่ใช้กับผลิตภัณฑ์ที่ปราศจากเชื้อหรือมีความเสี่ยงสูง มักต้องการสภาพแวดล้อมที่เข้มงวดกว่าตามมาตรฐานคลาส 7
ตลาด เครื่องหีบห่อผลิตภัณฑ์ทางเภสัชกรรม ต้องจัดวางและออกแบบเครื่องจักรนั้นเองให้สอดคล้องกับมาตรฐานคุณภาพอากาศเหล่านี้ ซึ่งหมายความว่า พื้นผิวด้านนอกของเครื่องจักร จุดที่มีการสัมผัส และพื้นที่ที่เครื่องจักรทำงานอยู่ ต้องไม่หลุดร่อนเป็นอนุภาค ไม่ปล่อยสารระเหยออกมา (offgas) หรือนำสิ่งปนเปื้อนใดๆ เข้าสู่สภาพแวดล้อมที่ควบคุมได้ อุปกรณ์ที่ออกแบบมาไม่ดีหรือไม่เป็นไปตามข้อกำหนดอาจทำให้การจัดจำแนกห้องสะอาด (cleanroom classification) ทั้งหมดเสียหาย ส่งผลให้พื้นที่นั้นไม่เหมาะสมสำหรับการผลิต และจำเป็นต้องดำเนินการแก้ไขที่มีค่าใช้จ่ายสูง
ข้อกำหนดวัสดุและพื้นผิว
อุปกรณ์บรรจุภัณฑ์ในกล่องความเร็วสูงต้องใช้วัสดุที่ต้านการเกิดอนุภาคและทำความสะอาดได้ง่าย เหล็กสแตนเลส (โดยเฉพาะเกรด 316L) เป็นมาตรฐานอุตสาหกรรมสำหรับพื้นผิวด้านนอกและชิ้นส่วนที่สัมผัสกับผลิตภัณฑ์ พื้นผิวที่เปิดเผยทั้งหมดต้องเรียบ ไม่กัดกร่อน และปราศจากรอยแตก ร่อง หรือจุดขรุขระที่อาจกักเก็บฝุ่นหรือไบโอฟิล์มของแบคทีเรีย อุปกรณ์อัตโนมัติสำหรับการบรรจุภัณฑ์ยาต้องไม่มีวัสดุที่มีรูพรุน เหล็กที่ไม่ได้เคลือบสี หรือสารเคลือบแบบทั่วไปซึ่งเสื่อมสภาพในสภาพแวดล้อมห้องสะอาด
ส่วนประกอบพลาสติก ถ้ามีการใช้งาน ต้องเป็นเกรดยาและผ่านการรับรองให้ใช้งานในสภาพแวดล้อมห้องสะอาด ซีล ปะเก็น และท่อภายในต้องสอดคล้องตามมาตรฐานขององค์การอาหารและยาสหรัฐอเมริกา (FDA) หรือเภสัชตำรับยุโรป (European Pharmacopoeia) ข้อต่อ สกรูยึด และช่องเดินสายไฟต้องใช้ข้อต่อแบบปิดผนึกพิเศษเพื่อป้องกันไม่ให้อนุภาคจิ๋วหลุดรั่วออกและไม่ให้สิ่งปนเปื้อนแทรกซึมเข้ามาขณะทำงาน
การควบคุมสิ่งแวดล้อมและอินเทอร์เฟซสำหรับผู้ปฏิบัติงาน
การผสานระบบปรับอากาศ (HVAC) และความเข้ากันได้ของกระแสลม
เครื่องบรรจุภัณฑ์ยาต้องสามารถผสานเข้ากับระบบปรับอากาศ (HVAC) ของสถานที่ได้อย่างราบรื่น ความร้อนที่เครื่องสร้างขึ้น การเคลื่อนย้ายอากาศ และกระแสอากาศที่ปล่อยออก ต้องไม่รบกวนความต่างของแรงดันบวกหรือรูปแบบการไหลของอากาศแบบลามินาร์ภายในห้องสะอาด ระบบบรรจุแผงฟอยล์อัตโนมัติโดยทั่วไปจะสร้างความร้อนจำนวนมากจากมอเตอร์ขับเคลื่อน ระบบลมอัด และจุดที่เกิดแรงเสียดทาน ความร้อนนี้จำเป็นต้องถูกควบคุมอย่างมีประสิทธิภาพ โดยไม่ก่อให้เกิดการไหลเวียนแบบปั่นป่วนในท้องถิ่น หรือพื้นที่นิ่งที่ทำให้อนุภาคสะสม
อุปกรณ์ต้องสามารถทำความสะอาดและฆ่าเชื้อได้อย่างมีประสิทธิภาพ โดยไม่ทำให้ชิ้นส่วนสำคัญเสียหาย สารฆ่าเชื้อที่ใช้ในสภาพแวดล้อมอัตโนมัติสำหรับการบรรจุภัณฑ์ยา มักเป็นไอน้ำไฮโดรเจนเปอร์ออกไซด์ แอลกอฮอล์ไอโซโพรพิล หรือสารที่มีส่วนประกอบของคลอรีน วัสดุและซีลของเครื่องต้องทนต่อสารเหล่านี้ได้ทางเคมี เส้นทางระบายน้ำ การเชื่อมต่อสิ่งอำนวยความสะดวก และเส้นทางเดินสายไฟ ต้องออกแบบมาเพื่อป้องกันไม่ให้สารฆ่าเชื้อขังค้าง
การมีปฏิสัมพันธ์กับบุคลากรและการควบคุมการเข้าถึง
อุปกรณ์บรรจุกล่องความเร็วสูงต้องลดการแทรกแซงของผู้ปฏิบัติงานภายในห้องสะอาดให้น้อยที่สุด ทุกอินเทอร์เฟซควบคุม จุดโหลดวัสดุ และปุ่มหยุดฉุกเฉิน ต้องสามารถเข้าถึงได้จากบริเวณที่บุคลากรอยู่ภายในห้องสะอาด หรืออยู่ด้านหลังแผ่นกั้นใส เพื่อลดความถี่ของการเข้าไปในห้องสะอาด เมื่อผู้ปฏิบัติงานจำเป็นต้องใช้งานอุปกรณ์อัตโนมัติสำหรับการบรรจุภัณฑ์ยา ข้อกำหนดเกี่ยวกับชุดแต่งกาย (เช่น ชุดบันนี่สูท ถุงมือ และฝาครอบรองเท้า) ต้องนำมาพิจารณาในการออกแบบทางกายภาพของเครื่อง เพื่อป้องกันไม่ให้เกิดการพันกันหรือการแพร่กระจายของสิ่งปนเปื้อน
เครื่องบรรจุกล่องต้องให้สัญญาณแจ้งเตือนที่ชัดเจนทั้งแบบภาพและเสียงผ่านระบบควบคุมที่รักษาความสมบูรณ์ของข้อมูลและบันทึกการตรวจสอบอย่างครบถ้วน การควบคุมแบบอิเล็กทรอนิกส์ต้องสอดคล้องตามข้อกำหนด FDA 21 CFR ส่วนที่ 11 สำหรับการรับรองความถูกต้องของผลิตภัณฑ์ยา ซึ่งรวมถึงเอกสารการรับรองระบบ ขั้นตอนการควบคุมการเปลี่ยนแปลง และความปลอดภัยของบันทึกอิเล็กทรอนิกส์
เอกสาร กระบวนการรับรองความถูกต้อง และการตรวจสอบความสอดคล้อง
การรับรองการออกแบบและการรับรองการติดตั้ง
เครื่องบรรจุภัณฑ์ยาทุกเครื่องต้องผ่านการรับรองการออกแบบ (DQ) และการรับรองการติดตั้ง (IQ) ก่อนนำไปใช้งานในการผลิต ขั้นตอน DQ ยืนยันว่าการออกแบบอุปกรณ์สอดคล้องกับข้อกำหนดด้าน GMP และข้อกำหนดด้านการปฏิบัติงานทั้งหมด เอกสารของเครื่องบรรจุแผงฟอยล์อัตโนมัติจะต้องประกอบด้วยใบรับรองวัสดุ แบบแปลนการออกแบบ ผลการวิเคราะห์การไหลของอากาศ ข้อมูลการหลุดร่อนของอนุภาค และผลการทดสอบความเข้ากันได้กับห้องสะอาด ส่วน IQ จะตรวจสอบว่าอุปกรณ์ถูกติดตั้งอย่างถูกต้อง มีการเชื่อมต่อระบบต่าง ๆ ทั้งหมดอย่างเหมาะสม มีการปรับค่าเทียบเคียงให้ตรงตามมาตรฐาน และทำงานได้ตามที่ออกแบบไว้
การรับรองการปฏิบัติงาน (OQ) ดำเนินตามมา ซึ่งเป็นการทดสอบความสามารถของอุปกรณ์ในการดำเนินรอบการบรรจุภัณฑ์โดยไม่ก่อให้เกิดผลิตภัณฑ์ที่ไม่เป็นไปตามข้อกำหนดหรือก่อให้เกิดการปนเปื้อน ระบบอัตโนมัติสำหรับการบรรจุภัณฑ์ยาจำเป็นต้องผ่านการทดสอบในช่วงการใช้งานทั้งหมด ได้แก่ การเปลี่ยนแปลงความเร็ว ขนาดผลิตภัณฑ์ที่แตกต่างกัน และสภาวะความชื้นสุดขั้ว เพื่อยืนยันว่ามีประสิทธิภาพที่สม่ำเสมอภายใต้เงื่อนไขที่ได้รับการอนุมัติทั้งหมด การรับรองประสิทธิภาพ (PQ) เกี่ยวข้องกับการผลิตจริงด้วยผลิตภัณฑ์ที่ผ่านการตรวจสอบและรับรองแล้ว เพื่อยืนยันว่าเครื่องบรรจุภัณฑ์สามารถรักษาคุณภาพของผลิตภัณฑ์ไว้ได้อย่างต่อเนื่องตลอดวงจรการผลิต
การรักษาความสอดคล้องอย่างต่อเนื่องและการจัดการการเปลี่ยนแปลง
เมื่อได้รับการตรวจสอบแล้วว่าสอดคล้องตามมาตรฐาน เครื่องบรรจุภัณฑ์ความเร็วสูงจะต้องคงสถานะการสอดคล้องตามมาตรฐานนั้นไว้ตลอดเวลา ผ่านการบำรุงรักษาเป็นประจำ การสอบเทียบเครื่องมือ การบันทึกข้อมูลการทำความสะอาดอย่างเป็นระบบ และการตรวจสอบซ้ำเป็นระยะ ทุกการเปลี่ยนแปลง—ไม่ว่าจะเป็นการอัปเดตเฟิร์มแวร์ การเปลี่ยนชิ้นส่วน การปรับปรุงขั้นตอนการทำให้ปลอดเชื้อ—จะต้องกระตุ้นกระบวนการควบคุมการเปลี่ยนแปลง (Change Control) เพื่อประเมินว่าจำเป็นต้องดำเนินการตรวจสอบซ้ำหรือไม่ ทั้งเหตุการณ์การปนเปื้อนในห้องปลอดเชื้อ ผลการทดสอบอนุภาค และการสืบสวนกรณีอุปกรณ์ล้มเหลว ต้องมีการบันทึกและสามารถติดตามย้อนกลับได้
ตารางการบำรุงรักษาเครื่องบรรจุภัณฑ์สำหรับผลิตภัณฑ์ยา ต้องพิจารณาสภาพแวดล้อมของห้องปลอดเชื้อเป็นหลัก ตัวกรองต้องถูกเปลี่ยนตามกำหนดเวลาที่มีการติดตามตรวจสอบอย่างใกล้ชิด ชิ้นส่วนสำรองต้องเข้ากันได้กับข้อกำหนดของห้องปลอดเชื้อ และขั้นตอนการบำรุงรักษาเชิงป้องกันต้องผ่านการตรวจสอบแล้วว่ามีประสิทธิภาพ เพื่อให้มั่นใจว่ากิจกรรมการบำรุงรักษาจะไม่นำสิ่งปนเปื้อนเข้ามา หรือทำให้สถานะการสอดคล้องตามมาตรฐานห้องปลอดเชื้อของอุปกรณ์ลดลง
คำถามที่พบบ่อย
ความแตกต่างระหว่างห้องปลอดเชื้อระดับ ISO 7 กับระดับ ISO 8 สำหรับอุปกรณ์การบรรจุภัณฑ์คืออะไร
ระดับ ISO คลาส 7 อนุญาตให้มีอนุภาคได้สูงสุด 3,520,000 อนุภาคต่อลูกบาศก์เมตร (ขนาด 0.5 ไมครอนหรือใหญ่กว่า) ในขณะที่ระดับ ISO คลาส 8 อนุญาตได้สูงสุด 35,200,000 อนุภาคต่อลูกบาศก์เมตร คลาส 7 มีข้อกำหนดเข้มงวดกว่า และมักจำเป็นสำหรับผลิตภัณฑ์ที่มีความเสี่ยงสูงหรือกระบวนการผลิตแบบปลอดเชื้อ การจัดระดับนี้กำหนดจำนวนอนุภาคสูงสุดที่ยอมรับได้ในอากาศ และส่งผลโดยตรงต่อข้อกำหนดด้านการบรรจุภัณฑ์แบบบลิสเตอร์อัตโนมัติและการควบคุมสิ่งแวดล้อมที่จำเป็น ประเภทผลิตภัณฑ์ของท่านและข้อกำหนดด้านกฎระเบียบจะเป็นตัวกำหนดว่าโรงงานอัตโนมัติสำหรับการบรรจุภัณฑ์ยาของท่านต้องรักษาระดับใด
เครื่องบรรจุภัณฑ์อุตสาหกรรมมาตรฐานสามารถทำงานภายในห้องสะอาดตามหลักเกณฑ์ GMP ได้หรือไม่
ไม่ใช่ จักรกลอุตสาหกรรมทั่วไปไม่ได้ถูกออกแบบให้ใช้งานในห้องสะอาดได้ หน่วยบรรจุกล่องความเร็วสูงที่ออกแบบมาเฉพาะสำหรับการใช้งานด้านเภสัชกรรมจำเป็นต้องสร้างจากสแตนเลส มีข้อต่อแบบปิดสนิท ใช้วัสดุที่ผ่านการรับรองแล้ว และมีขั้นตอนการทำความสะอาดที่เข้ากันได้กับห้องสะอาด เครื่องบรรจุกล่องสำหรับอุตสาหกรรมเภสัชกรรมจำเป็นต้องผ่านกระบวนการตรวจสอบและรับรองทั้ง DQ, IQ, OQ และ PQ ซึ่งจักรกลทั่วไปไม่สามารถทำตามข้อกำหนดเหล่านี้ได้ จักรกลที่ไม่สอดคล้องกับมาตรฐานอาจก่อให้เกิดการปนเปื้อนผลิตภัณฑ์ ความไม่สอดคล้องกับข้อบังคับของหน่วยงานกำกับดูแล และการเรียกคืนผลิตภัณฑ์
เครื่องบรรจุกล่องสำหรับอุตสาหกรรมเภสัชกรรมต้องผ่านการรับรองใหม่บ่อยแค่ไหน
ความถี่ในการตรวจสอบซ้ำขึ้นอยู่กับแนวทางของหน่วยงานกำกับดูแล อายุของอุปกรณ์ ประวัติการบำรุงรักษา และการเปลี่ยนแปลงใด ๆ ที่เกิดขึ้นกับระบบ โดยทั่วไปแล้ว การทบทวนทุกปีถือเป็นมาตรฐาน ส่วนการตรวจสอบซ้ำอย่างสมบูรณ์จะดำเนินการเมื่อมีการซ่อมแซมครั้งใหญ่ การบำรุงรักษาที่สำคัญ อัปเดตซอฟต์แวร์ หรือมีการเปลี่ยนแปลงสิ่งแวดล้อมในห้องปลอดเชื้อ หลังจากย้ายอุปกรณ์ หยุดใช้งานเป็นเวลานาน หรือเกิดเหตุการณ์ปนเปื้อน อาจจำเป็นต้องทำการตรวจสอบซ้ำอย่างครอบคลุมสำหรับระบบบรรจุภัณฑ์แบบบลิสเตอร์และกล่องกระดาษอัตโนมัติ แผนกประกันคุณภาพและผู้ตรวจสอบจากหน่วยงานกำกับดูแลจะเป็นผู้กำหนดตารางการตรวจสอบซ้ำเฉพาะสำหรับการดำเนินงานอัตโนมัติในการบรรจุภัณฑ์ยาของท่าน