
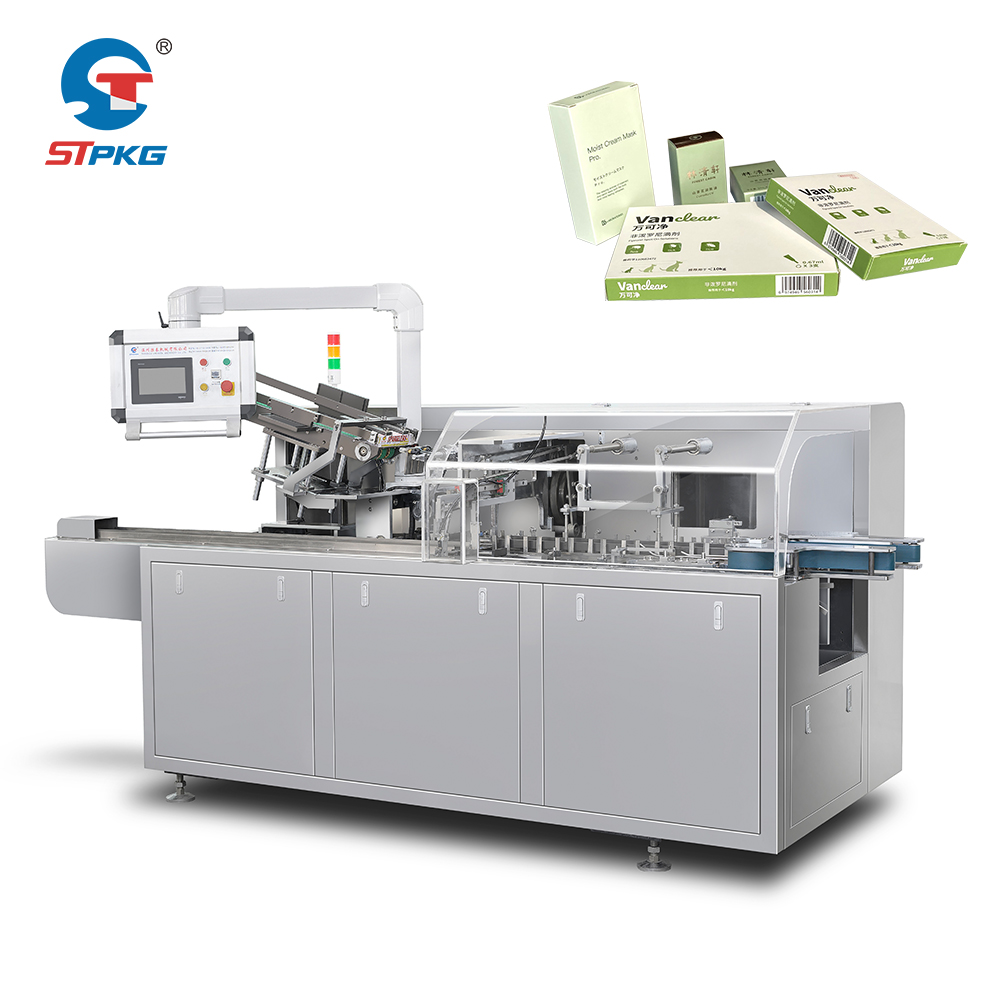
医薬品製造においては、クリーンルーム適合性が絶対条件です。いかなる 医薬品段ボール包装機 規制対象環境で運用される設備も、製品の品質保証および患者の安全を守るための厳格な「適正製造規範(GMP)」基準を満たさなければなりません。これらの基準は、機械の機械的性能にとどまらず、使用材料、設計思想、制御システム、および周囲環境との相互作用に関するプロトコルにも及んでいます。
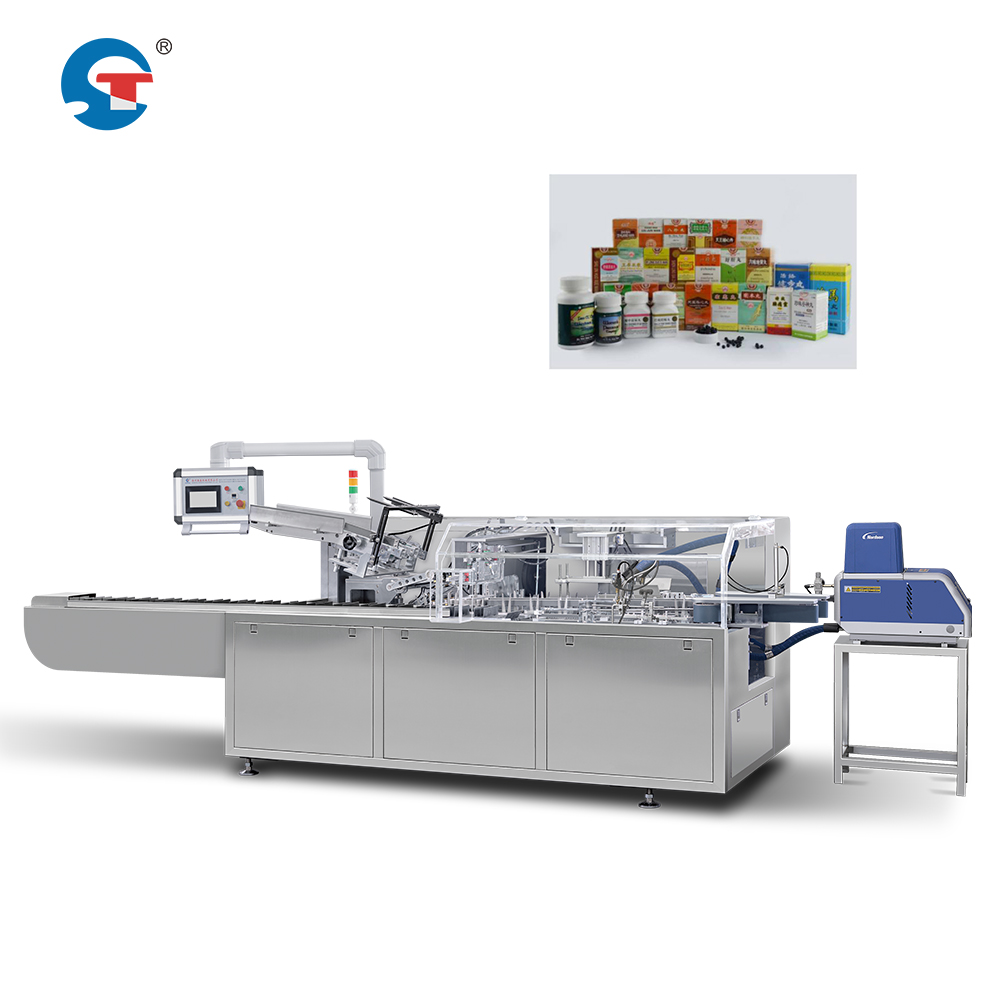
自動ブリスターパック用カートン詰め装置および一般医薬品包装用自動化設備に関する規制は、北米、欧州、アジア太平洋地域において、近年一層厳格化しています。自社の操業に必要なクリーンルーム等級を正確に把握し、その環境に設備がどのように対応しなければならないかを理解することは、高額なコンプライアンス違反や生産停止を回避するうえでの基本的な前提となります。
クリーンルームの等級区分と設備設置要件
カートン詰め作業のためのISOクリーンルーム基準
医薬品製造施設では、自動ブリスターパックのカートン詰めなどの二次包装工程において、通常、ISOクラス7(旧クラス10万)またはISOクラス8(旧クラス1万)のクリーンルームで運用されます。この分類は、1立方メートルあたりの空中浮遊粒子数の上限を示します。クラス7では、0.5マイクロメートル以上の粒子が1立方メートルあたり最大352万個まで許容され、クラス8では最大3520万個まで許容されます。具体的なクラスは、製品の種類、製造工程の段階、および適用される規制当局によって異なります。無菌製品や高リスク製品向けの高速ボックスポッキング装置では、通常、より厳しいクラス7の環境が求められます。
この 医薬品段ボール包装機 その機器自体が、これらの空気品質基準を維持できるよう、適切な位置に設置され、適切に設計されている必要があります。つまり、機器の外装面、接触部、および動作範囲において、粒子の剥離、揮発性有機化合物(VOC)の放出、あるいは制御環境への汚染物質の侵入が一切許されません。設計が不十分であったり、規格に適合していない機器は、潔浄室の等級全体を損なうおそれがあり、生産に不適切な状態を招き、高額な是正措置を余儀なくされる可能性があります。
材質および表面仕様
高速ボックスポッキング設備には、粒子の発生を抑制し、清掃が容易な素材を用いる必要があります。外装部および製品接触部品については、ステンレス鋼(特に316Lグレード)が業界標準です。すべての露出面は滑らかで、腐食せず、ほこりや細菌バイオフィルムが付着・滞留するような亀裂、隙間、粗さがあってはなりません。医薬品包装用自動化設備には、クリーンルーム環境で劣化する多孔質素材、塗装されていない鉄、または従来型のコーティング材を含めてはいけません。
プラスチック部品を用いる場合は、医薬品 grade であり、クリーンルーム環境で使用が承認されたものを使用しなければなりません。シール、ガスケット、内部配管は、米国FDA基準または欧州薬局方の要件を満たす必要があります。継手、締結部品、ケーブル導入口には、運転中の微粒子の漏出および異物の侵入を防ぐため、専用の密閉構造 fittings を採用しなければなりません。
環境制御およびオペレーターインターフェース
HVACとの連携および気流への適合性
医薬品用カートン詰め機は、施設の空調設備(HVAC)とシームレスに連携する必要があります。この機械が発生する熱、空気の排出量、および排気流は、クリーンルーム内の正圧差や層流パターンを乱してはなりません。自動ブリスター包装カートン詰めシステムは、モータードライブ、空気圧システム、摩擦部などから多量の熱を発生させることが一般的です。この熱は、局所的な乱流や粒子が滞留する「死角」を生じさせることなく、適切に管理される必要があります。
当該装置は、重要部品を損傷させることなく、効果的に洗浄・消毒できる構造である必要があります。医薬品包装オートメーション環境で使用される殺菌剤には、過酸化水素蒸気、イソプロピルアルコール、塩素系薬剤などがよく用いられます。機械の材質およびシール材は、これらの薬剤と化学的に適合している必要があります。また、排水経路、ユーティリティ接続部、ケーブル配線は、殺菌液の滞留を防ぐよう設計されている必要があります。
人員の関与およびアクセス制御
高速ボックスタイピング装置は、クリーンルーム内への作業員の頻繁な立ち入りを最小限に抑える必要があります。すべての制御インターフェース、資材の投入口、非常停止スイッチは、クリーンルーム内の人員エリアから、または透明な遮蔽壁の後方から操作可能でなければなりません。これにより、人員の立ち入り回数を削減します。作業員が医薬品包装自動化装置と直接接触する必要がある場合、その機器の物理的設計には、バニースーツ、手袋、靴カバーなどの着用要件を考慮し、絡みつきや汚染の移行を防止する措置が講じられなければなりません。
カートン詰め機は、データの完全性および監査証跡を確保する制御システムを通じて、明確な視覚的・聴覚的フィードバックを提供しなければなりません。電子制御装置は、FDA 21 CFR Part 11(医薬品のバリデーションに関する米国連邦規則)の要件を満たすもので、システムバリデーション文書、変更管理手順、電子記録のセキュリティを含む必要があります。
文書化、バリデーションおよびコンプライアンス確認
設計適格性確認および設置適格性確認
すべての医薬品用カートン詰め機は、生産使用に先立ち、設計適格性確認(DQ)および設置適格性確認(IQ)を実施する必要があります。DQでは、装置の設計がGMPおよび運用仕様のすべてを満たしていることを確認します。自動ブリスター包装用カートン詰め機の文書には、材質証明書、設計図面、空気流解析、粒子脱落データ、およびクリーンルーム適合性試験結果を含める必要があります。IQでは、装置が正しく設置され、すべてのシステムが適切に接続・校正され、設計通りに機能していることを検証します。
運転適格性確認(OQ)では、仕分け・充填工程において仕様外の製品が発生したり、汚染が導入されたりすることなく、機器が正常に動作することを検証します。医薬品包装用自動化システムは、その全動作範囲(速度変動、異なる製品サイズ、湿度の極端な条件など)において試験を行い、すべての承認済み条件下で一貫した性能を発揮することを確認する必要があります。性能適格性確認(PQ)では、検証済みかつ試験済みの実際の製品を用いた本番生産を実施し、カートン詰め機が生産サイクル全体を通じて製品品質を維持できることを確認します。
継続的なコンプライアンスと変更管理
検証が完了した後も、高速ボックスタイプの充填設備は、定期的な保守点検、校正、清掃記録の文書化、および定期的な再検証を通じて、継続的に適合性を維持しなければなりません。ファームウェアの更新、部品の交換、殺菌手順の変更など、いかなる変更を加える場合でも、再検証が必要かどうかを評価するための「変更管理(Change Control)」プロセスを実施しなければなりません。クリーンルーム内の汚染事象、粒子試験結果、および設備故障に関する調査結果は、すべて文書化し、トレーサビリティを確保する必要があります。
医薬品用カートン詰め機の保守計画は、クリーンルーム環境を十分に考慮したものでなければなりません。フィルターは監視されたスケジュールに基づいて交換し、予備部品はすべてクリーンルーム対応仕様である必要があります。予防保全作業手順は、その実施によって汚染が導入されず、また設備のクリーンルーム適合性が損なわれないことを保証するために、あらかじめ検証を受けていなければなりません。
よくある質問
カートン詰め設備に適用されるISOクラス7とISOクラス8のクリーンルームの違いは何ですか?
ISOクラス7では、0.5マイクロメートル以上の粒子が1立方メートルあたり352万個まで許容され、ISOクラス8では3520万個まで許容されます。クラス7のほうが厳しく、高リスク製品や無菌製造工程で通常求められます。この分類は、空気中の許容粒子数を定め、自動ブリスター包装用カートン充填機の仕様および必要な環境制御に直接影響します。お客様の製品種別および規制要件に基づき、医薬品包装用自動化施設が維持すべきISOクラスが決定されます。
標準的な産業用カートン充填機はGMPクリーンルーム内で稼働可能ですか?
いいえ。標準的な産業用機械は、クリーンルーム対応を前提に設計されていません。医薬品用途向けに特別に設計された高速ボックスタイプの充填設備は、ステンレス鋼製の構造、密閉型コネクタ、検証済みの材料、およびクリーンルーム対応の洗浄手順を採用する必要があります。また、医薬品用カートン詰め機は、DQ(設計適合性確認)、IQ(据付適合性確認)、OQ(運転適合性確認)、PQ(性能適合性確認)という一連の検証プロトコルを実施しなければならず、標準機器ではこれを満たすことはできません。適合しない機器を使用すると、製品への汚染、規制違反、さらには製品の回収(リコール)といったリスクが生じます。
医薬品用カートン詰め機の再検証はどのくらいの頻度で行う必要がありますか?
再検証の頻度は、規制当局のガイドライン、装置の使用年数、保守履歴、およびシステムへの変更内容によって異なります。通常、年1回の定期的なレビューが標準であり、大規模な修理、重要な保守作業、ソフトウェア更新、またはクリーンルームの環境変化を契機に、全面的な再検証が実施されます。また、装置の移設、長期の停止、あるいは汚染事象発生後には、自動ブリスターパック装箱システムについて包括的な再検証が必要となる場合があります。貴社の医薬品包装自動化工程における具体的な再検証スケジュールは、品質保証部門および規制当局の監査担当者が決定します。