
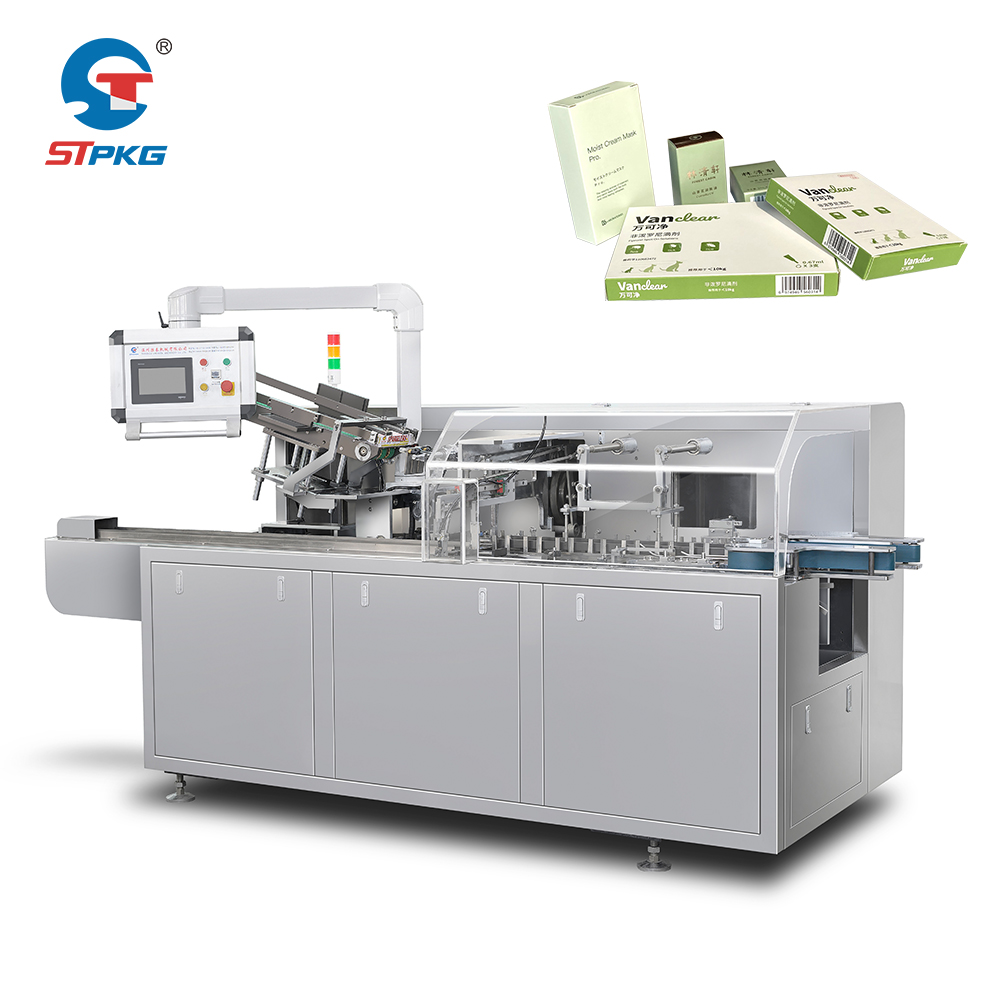
La conformità alle norme per le camere bianche è obbligatoria nella produzione farmaceutica. Qualsiasi macchina per l'imballaggio farmaceutico operante in un ambiente regolamentato deve rispettare rigorosi standard di Buone Pratiche di Produzione (GMP), concepiti per proteggere l’integrità del prodotto e la sicurezza dei pazienti. Questi standard disciplinano non soltanto le capacità meccaniche della macchina, ma anche i materiali impiegati, la filosofia progettuale, i sistemi di controllo e i protocolli di interazione con l’ambiente.
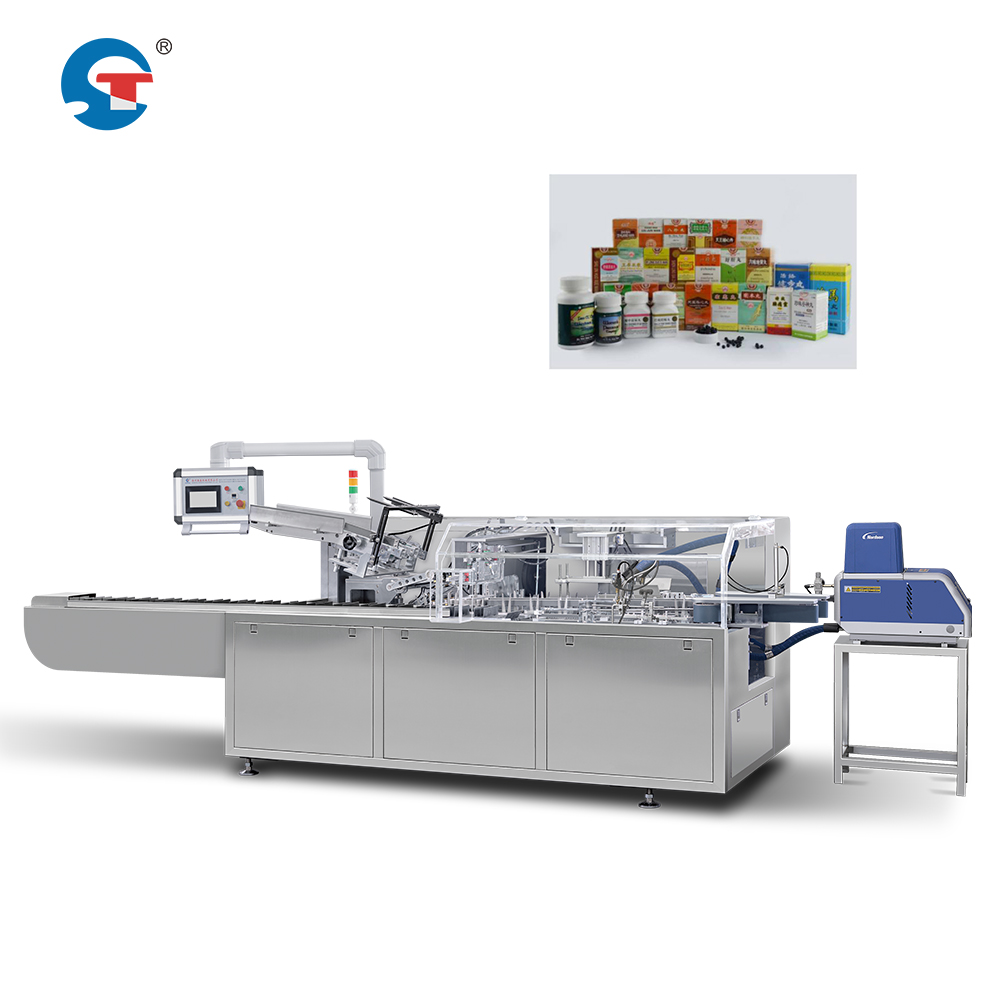
Il quadro normativo relativo all’automazione del confezionamento in blister e cartoni, nonché all’automazione generale del confezionamento farmaceutico, è diventato progressivamente più stringente nelle regioni del Nord America, dell’Europa e dell’Asia-Pacifico. Comprendere quale classificazione di camera bianca richiede la propria operatività, e come l’attrezzatura debba adattarsi a tale ambiente, costituisce la base indispensabile per evitare violazioni normative onerose e interruzioni produttive.
Classificazione delle camere bianche e requisiti per il posizionamento delle attrezzature
Standard ISO per le camere bianche nelle operazioni di cartonatura
Gli impianti di produzione farmaceutica operano tipicamente in ambienti controllati ISO Classe 7 (in precedenza Classe 100.000) o ISO Classe 8 (in precedenza Classe 10.000) per le operazioni di imballaggio secondario, come l’inscatolamento automatico in blister. La classificazione si riferisce al numero massimo di particelle sospese nell’aria per metro cubo. La Classe 7 ammette fino a 3.520.000 particelle (di dimensioni pari o superiori a 0,5 micron) per metro cubo, mentre la Classe 8 ne ammette fino a 35.200.000. La classificazione specifica dipende dal tipo di prodotto, dalla fase di produzione e dalla giurisdizione regolatoria applicabile. Le attrezzature per l’imballaggio in scatola ad alta velocità destinate a prodotti sterili o ad alto rischio richiedono generalmente condizioni più stringenti, corrispondenti alla Classe 7.
Il macchina per l'imballaggio farmaceutico deve essere posizionato e progettato in modo da mantenere questi standard di qualità dell’aria. Ciò significa che le superfici esterne della macchina, i punti di contatto e l’area operativa non devono rilasciare particelle, emettere gas o introdurre contaminanti nell’ambiente controllato. Attrezzature progettate in modo inadeguato o non conformi possono compromettere l’intera classificazione della stanza pulita, rendendo lo spazio inadatto alla produzione e costringendo a costose azioni correttive.
Specifiche dei materiali e delle superfici
Le attrezzature per il confezionamento ad alta velocità devono utilizzare materiali resistenti alla generazione di particelle e facilmente pulibili. L'acciaio inossidabile (in particolare la lega 316L) è lo standard di settore per le superfici esterne e i componenti a contatto con il prodotto. Tutte le superfici esposte devono essere lisce, non corrosive e prive di crepe, interstizi o zone ruvide che possano trattenere polvere o biofilm batterici. Le attrezzature per l'automazione del confezionamento farmaceutico non devono contenere materiali porosi, ferro non verniciato o rivestimenti convenzionali che si degradino nell'ambiente di cleanroom.
I componenti in plastica, qualora utilizzati, devono essere di grado farmaceutico e approvati per ambienti di cleanroom. Guarnizioni, sigilli e tubazioni interne devono rispettare gli standard FDA o della Farmacopea Europea. Giunti, elementi di fissaggio e passaggi per cavi richiedono raccordi stagni specializzati per prevenire la fuoriuscita di micro-particelle e l’ingresso di contaminanti durante il funzionamento.
Controllo ambientale e interfaccia operatore
Integrazione HVAC e compatibilità del flusso d’aria
Una macchina farmaceutica per l’inscatolamento deve integrarsi perfettamente con il sistema di riscaldamento, ventilazione e condizionamento dell’aria (HVAC) dell’impianto. La generazione di calore da parte della macchina, lo spostamento d’aria e i flussi di scarico non devono alterare il differenziale di pressione positiva della stanza pulita né i modelli di flusso laminare dell’aria. I sistemi automatici per l’inscatolamento di blister generano tipicamente una quantità significativa di calore dai gruppi motore, dai sistemi pneumatici e dai punti di attrito. Questo calore deve essere gestito senza creare turbolenze locali o zone morte in cui si accumulano particelle.
L’apparecchiatura deve consentire una pulizia e una disinfezione efficaci senza danneggiare componenti critici. Le soluzioni per la sanificazione utilizzate negli ambienti automatizzati per l’imballaggio farmaceutico sono spesso vapore di perossido di idrogeno, alcol isopropilico o agenti a base di cloro. I materiali e le guarnizioni della macchina devono essere chimicamente compatibili con tali agenti. I percorsi di drenaggio, le connessioni per le utenze e i tracciati dei cavi devono essere progettati per evitare ristagni di liquidi sanificanti.
Interazione del personale e controllo degli accessi
Le attrezzature per l’imballaggio ad alta velocità devono ridurre al minimo la necessità di interventi frequenti da parte dell’operatore all’interno della stanza pulita. Tutte le interfacce di controllo, i punti di caricamento dei materiali e i pulsanti di arresto di emergenza devono essere accessibili dall’area riservata al personale della stanza pulita o da dietro una barriera trasparente, al fine di ridurre la frequenza degli ingressi del personale. Qualora sia necessario che gli operatori interagiscano con le attrezzature automatizzate per il confezionamento farmaceutico, i requisiti relativi all’abbigliamento (tute integrali, guanti, copriscarpe) devono essere presi in considerazione nella progettazione fisica della macchina, per prevenire impigliamenti o trasferimenti di contaminazione.
La macchina per il cartonaggio deve fornire un feedback visivo e acustico chiaro tramite un sistema di controllo che garantisca l’integrità dei dati e la tracciabilità delle operazioni. I controlli elettronici devono soddisfare i requisiti FDA 21 CFR Parte 11 per la validazione farmaceutica, inclusa la documentazione di validazione del sistema, le procedure di controllo delle modifiche e la sicurezza dei record elettronici.
Documentazione, validazione e verifica della conformità
Qualifica di Progettazione e Qualifica di Installazione
Ogni macchina farmaceutica per il confezionamento in scatole deve sottoporsi a Qualifica di Progettazione (DQ) e a Qualifica di Installazione (IQ) prima dell’uso produttivo. La fase DQ conferma che la progettazione dell’attrezzatura soddisfa tutte le specifiche GMP e operative. La documentazione della macchina automatica per il confezionamento in scatole di blister deve includere certificati dei materiali, disegni di progettazione, analisi del flusso d’aria, dati sulla dispersione di particelle e risultati dei test di compatibilità con ambienti a contaminazione controllata. L’IQ verifica che l’attrezzatura sia installata correttamente, con tutti i sistemi adeguatamente collegati, tarati e funzionanti secondo quanto progettato.
La qualifica operativa (OQ) segue, verificando la capacità dell’attrezzatura di eseguire cicli di inscatolamento senza generare prodotti fuori specifica o introdurre contaminazioni. Il sistema automatizzato per il confezionamento farmaceutico deve essere testato sull’intero intervallo operativo previsto—variazioni di velocità, diverse dimensioni di prodotto, condizioni estreme di umidità—per confermare prestazioni costanti in tutte le condizioni approvate. La qualifica delle prestazioni (PQ) prevede esecuzioni di produzione effettive con prodotti validati e testati, al fine di confermare che la macchina per l’inscatolamento mantenga la qualità del prodotto durante l’intero ciclo produttivo.
Conformità continua e gestione delle modifiche
Una volta convalidato, l’impianto per il confezionamento ad alta velocità deve mantenere la conformità mediante manutenzione ordinaria, taratura, documentazione dei registri di pulizia e riconvalida periodica. Qualsiasi modifica — aggiornamenti del firmware, sostituzione di componenti, modifiche alle procedure di sanificazione — attiva un processo di Controllo delle Modifiche per valutare se è necessaria una nuova convalida. Gli eventi di contaminazione in ambiente a contaminazione controllata, i risultati dei test sulle particelle e le indagini sui guasti dell’impianto devono essere documentati e tracciabili.
Il piano di manutenzione della macchina farmaceutica per il cartonaggio deve tenere conto dell’ambiente a contaminazione controllata. I filtri devono essere sostituiti secondo un calendario monitorato e i ricambi devono essere compatibili con l’ambiente a contaminazione controllata. Le procedure di manutenzione preventiva devono essere convalidate per garantire che le attività di manutenzione non introducano contaminazioni né compromettano lo stato di conformità dell’impianto all’ambiente a contaminazione controllata.
FAQ
Qual è la differenza tra ambienti a contaminazione controllata ISO Classe 7 e ISO Classe 8 per le attrezzature di cartonaggio?
La classe ISO 7 consente 3.520.000 particelle per metro cubo (di dimensioni pari o superiori a 0,5 micron), mentre la classe ISO 8 ne consente 35.200.000. La classe 7 è più rigorosa e di norma richiesta per prodotti ad alto rischio o per la produzione sterile. Tale classificazione determina il numero massimo di particelle ammesse nell’aria e influisce direttamente sulle specifiche tecniche per il confezionamento automatico in blister e cartoni, nonché sui controlli ambientali necessari. Il tipo di prodotto e i requisiti normativi applicabili stabiliscono quale classe di pulizia deve essere mantenuta nell’impianto automatizzato per il confezionamento farmaceutico.
Una macchina standard per il confezionamento in cartone può operare in una stanza pulita conforme alle buone pratiche di fabbricazione (GMP)?
No. Le macchine industriali standard non sono progettate per la compatibilità con le camere bianche. Un’unità di confezionamento ad alta velocità per scatole, specificamente progettata per l’uso farmaceutico, deve essere realizzata in acciaio inossidabile, dotata di connettori stagni, materiali convalidati e procedure di pulizia compatibili con le camere bianche. Una macchina farmaceutica per il cartonaggio deve sottoporsi ai protocolli DQ, IQ, OQ e PQ, che le attrezzature standard non possono soddisfare. Le macchine non conformi comportano il rischio di contaminazione del prodotto, di mancata conformità normativa e di ritiri del prodotto.
Con quale frequenza una macchina farmaceutica per il cartonaggio deve essere riconvalidata?
La frequenza della riconvalida dipende dalle linee guida normative, dall’età dell’attrezzatura, dalla storia di manutenzione e da eventuali modifiche apportate al sistema. Tipicamente, una revisione annuale è la prassi standard, mentre la riconvalida completa viene attivata in caso di riparazioni importanti, manutenzioni significative, aggiornamenti software o variazioni ambientali nelle cleanroom. Dopo il trasferimento dell’attrezzatura, periodi prolungati di fermo o eventi di contaminazione, potrebbe essere richiesta una riconvalida completa del sistema automatico di cartonatura per blister. Il vostro reparto Quality Assurance e l’auditore normativo determinano il programma specifico di riconvalida per la vostra operazione di automazione del confezionamento farmaceutico.
Indice dei Contenuti
- Classificazione delle camere bianche e requisiti per il posizionamento delle attrezzature
- Controllo ambientale e interfaccia operatore
- Documentazione, validazione e verifica della conformità
-
FAQ
- Qual è la differenza tra ambienti a contaminazione controllata ISO Classe 7 e ISO Classe 8 per le attrezzature di cartonaggio?
- Una macchina standard per il confezionamento in cartone può operare in una stanza pulita conforme alle buone pratiche di fabbricazione (GMP)?
- Con quale frequenza una macchina farmaceutica per il cartonaggio deve essere riconvalidata?