
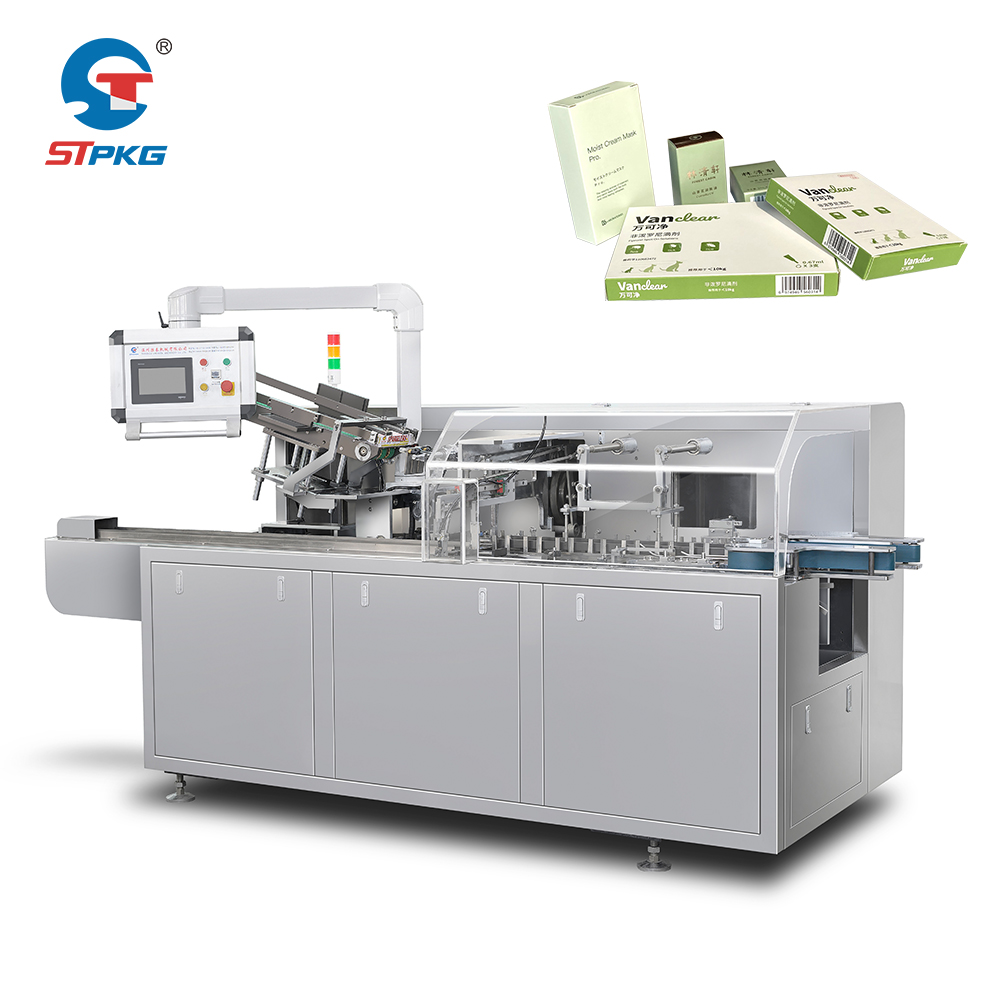
A conformidade com salas limpas é inegociável na fabricação farmacêutica. Qualquer máquina de Embalagem Farmacêutica operando em um ambiente regulamentado deve atender rigorosamente aos padrões de Boas Práticas de Fabricação (GMP), concebidos para proteger a integridade do produto e a segurança do paciente. Esses padrões determinam não apenas as capacidades mecânicas da máquina, mas também seus materiais, filosofia de projeto, sistemas de controle e protocolos de interação ambiental.
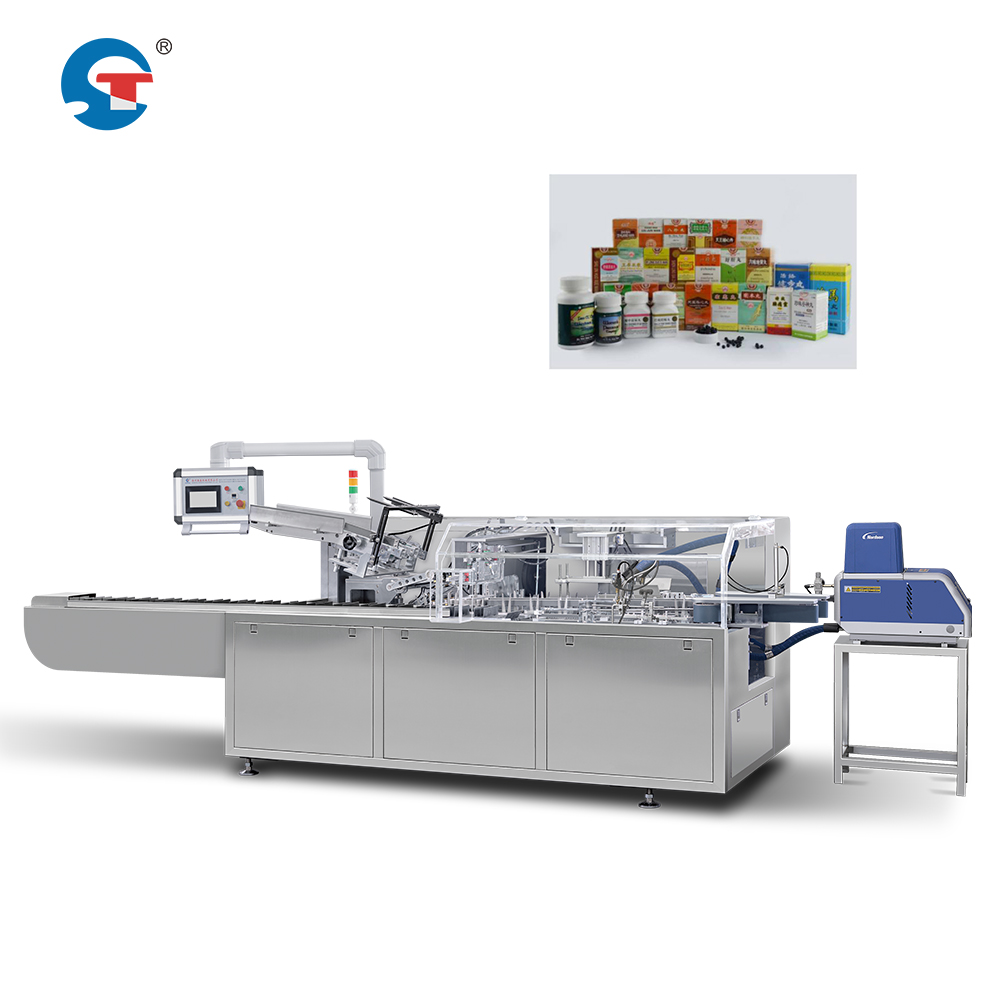
O cenário regulatório para o ensacamento automatizado em blisters e para a automação geral de embalagens farmacêuticas tornou-se cada vez mais rigoroso nas regiões da América do Norte, Europa e Ásia-Pacífico. Compreender qual classificação de sala limpa sua operação exige, e como seu equipamento deve se adaptar a esse ambiente, é fundamental para evitar violações regulatórias onerosas e interrupções na produção.
Classificação de Salas Limpas e Requisitos de Posicionamento de Equipamentos
Normas ISO para Salas Limpas em Operações de Ensacamento
As instalações de fabricação farmacêutica normalmente operam em salas limpas ISO Classe 7 (anteriormente Classe 100.000) ou ISO Classe 8 (anteriormente Classe 10.000) para operações de embalagem secundária, como a cartonagem automática em blisters. A classificação refere-se ao número máximo de partículas suspensas no ar por metro cúbico. A Classe 7 permite até 3.520.000 partículas (com 0,5 mícron ou mais) por metro cúbico, enquanto a Classe 8 permite até 35.200.000. A sua classificação específica depende do tipo de produto, da fase de fabricação e da jurisdição regulatória aplicável. Equipamentos de embalagem em caixas de alta velocidade para produtos estéreis ou de alto risco normalmente exigem condições mais rigorosas da Classe 7.
Omáquina de Embalagem Farmacêutica o próprio equipamento deve ser posicionado e projetado para manter esses padrões de qualidade do ar. Isso significa que as superfícies externas da máquina, os pontos de contato e o envelope operacional não devem soltar partículas, emitir gases voláteis ou introduzir contaminação no ambiente controlado. Equipamentos mal projetados ou não conformes podem comprometer toda a classificação da sala limpa, tornando o ambiente inadequado para produção e exigindo correções onerosas.
Especificações de Material e Superfície
Os equipamentos de embalagem em caixas de alta velocidade devem utilizar materiais que resistam à geração de partículas e facilitem a limpeza fácil. O aço inoxidável (especialmente a classe 316L) é o padrão industrial para superfícies externas e componentes em contato com o produto. Todas as superfícies expostas devem ser lisas, não corrosivas e livres de rachaduras, reentrâncias ou áreas ásperas que possam reter poeira ou biofilmes bacterianos. Os equipamentos de automação para embalagem farmacêutica não devem conter materiais porosos, ferro sem pintura ou revestimentos convencionais que se degradem no ambiente de sala limpa.
Os componentes plásticos, quando utilizados, devem ser de grau farmacêutico e aprovados para ambientes de sala limpa. Vedadores, juntas e tubulações internas devem estar em conformidade com os padrões da FDA ou da Farmacopeia Europeia. As juntas, fixadores e entradas de cabos exigem conexões vedadas especializadas para evitar a liberação de micropartículas e a entrada de contaminantes durante a operação.
Controle ambiental e interface com o operador
Integração com HVAC e compatibilidade com o fluxo de ar
Uma máquina farmacêutica de embalagem em caixas deve integrar-se perfeitamente ao sistema de aquecimento, ventilação e ar-condicionado (HVAC) da instalação. A geração de calor pela máquina, o deslocamento de ar e os fluxos de exaustão não devem perturbar o diferencial de pressão positiva da sala limpa nem os padrões de fluxo laminar de ar. Sistemas automáticos de embalagem em caixas para blisters geram tipicamente uma quantidade significativa de calor proveniente de acionamentos de motores, sistemas pneumáticos e pontos de fricção. Esse calor deve ser gerido sem criar turbulência local ou zonas mortas onde partículas se acumulem.
O equipamento deve permitir uma limpeza e desinfecção eficazes sem danificar componentes críticos. As soluções de sanitização utilizadas em ambientes automatizados de embalagem farmacêutica são frequentemente vapor de peróxido de hidrogênio, álcool isopropílico ou agentes à base de cloro. Os materiais e as vedações da máquina devem ser quimicamente compatíveis com esses agentes. Os caminhos de drenagem, as conexões de utilidades e os trajetos de cabos devem ser projetados para evitar a acumulação de líquidos sanitizantes.
Interação com Pessoal e Controle de Acesso
Os equipamentos de embalagem em caixas de alta velocidade devem minimizar a necessidade de intervenção frequente do operador no interior da sala limpa. Todas as interfaces de controle, pontos de carregamento de materiais e botões de parada de emergência devem ser acessíveis a partir da área de pessoal da sala limpa ou por trás de uma barreira transparente, a fim de reduzir a frequência de entrada de pessoal. Quando os operadores precisarem interagir com os equipamentos automatizados de embalagem farmacêutica, os requisitos de vestuário (macacões tipo "bunny suit", luvas, capas para calçados) devem ser considerados no projeto físico da máquina, para evitar emaranhamento ou transferência de contaminação.
A máquina de cartonagem deve fornecer feedback visual e sonoro claro por meio de um sistema de controle que mantenha a integridade dos dados e os registros de auditoria. Os controles eletrônicos devem atender aos requisitos da FDA 21 CFR Parte 11 para validação farmacêutica, incluindo documentação de validação do sistema, procedimentos de controle de alterações e segurança de registros eletrônicos.
Documentação, Validação e Verificação de Conformidade
Qualificação de Projeto e Qualificação de Instalação
Toda máquina farmacêutica de embalagem em caixas deve passar pelas fases de Qualificação de Projeto (QP) e Qualificação de Instalação (QI) antes de ser utilizada na produção. A fase de QP confirma que o projeto do equipamento atende a todas as especificações de Boas Práticas de Fabricação (BPF) e operacionais. A documentação da máquina automática de embalagem em blisters em caixas deve incluir certificações de materiais, desenhos de projeto, análise de fluxo de ar, dados sobre liberação de partículas e resultados de testes de compatibilidade com salas limpas. A QI verifica se o equipamento foi instalado corretamente, com todos os sistemas devidamente conectados, calibrados e funcionando conforme projetado.
A Qualificação Operacional (OQ) segue, testando a capacidade do equipamento de executar ciclos de embalagem em caixas sem gerar produtos fora das especificações ou introduzir contaminação. O sistema automatizado de embalagem farmacêutica deve ser testado em toda a sua faixa operacional — variações de velocidade, diferentes tamanhos de produto, extremos de umidade — para confirmar desempenho consistente sob todas as condições aprovadas. A Qualificação de Desempenho (PQ) envolve corridas reais de produção com produtos validados e testados para confirmar que a máquina de embalagem em caixas mantém a qualidade do produto ao longo de todo o ciclo produtivo.
Conformidade Contínua e Gestão de Alterações
Após a validação, o equipamento de embalagem em caixas de alta velocidade deve manter a conformidade por meio de manutenção rotineira, calibração, documentação dos registros de limpeza e revalidação periódica. Qualquer modificação — atualizações de firmware, substituição de peças ou alterações nos procedimentos de sanitização — aciona um processo de Controle de Mudanças para avaliar se é necessária uma nova validação. Eventos de contaminação em salas limpas, resultados de testes de partículas e investigações de falhas de equipamentos devem ser documentados e rastreáveis.
O cronograma de manutenção da máquina farmacêutica de cartonagem deve levar em conta o ambiente de sala limpa. Os filtros devem ser substituídos conforme um cronograma monitorado, e as peças de reposição devem ser compatíveis com salas limpas. Os procedimentos de manutenção preventiva devem ser validados para garantir que as atividades de manutenção não introduzam contaminação nem comprometam o status de conformidade do equipamento com os requisitos de sala limpa.
Perguntas Frequentes
Qual é a diferença entre salas limpas ISO Classe 7 e ISO Classe 8 para equipamentos de cartonagem?
A Classe ISO 7 permite 3.520.000 partículas por metro cúbico (com 0,5 mícron ou maior), enquanto a Classe ISO 8 permite 35.200.000. A Classe 7 é mais rigorosa e normalmente exigida para produtos de maior risco ou para fabricação estéril. Essa classificação determina as contagens máximas permitidas de partículas no ar e afeta diretamente as especificações de automação para embalagem em blisters e os controles ambientais necessários. O tipo do seu produto e os requisitos regulatórios definem qual classificação sua instalação farmacêutica de automação de embalagem deve manter.
Uma máquina industrial padrão de cartonagem pode operar em uma sala limpa GMP?
Não. As máquinas industriais padrão não são projetadas para compatibilidade com salas limpas. Uma unidade de equipamento de embalagem de caixas de alta velocidade, especificamente concebida para uso farmacêutico, deve utilizar construção em aço inoxidável, conectores vedados, materiais validados e procedimentos de limpeza compatíveis com salas limpas. Uma máquina farmacêutica de cartonagem deve passar pelos protocolos DQ, IQ, OQ e PQ, os quais equipamentos padrão não conseguem cumprir. Máquinas não conformes apresentam risco de contaminação do produto, não conformidade regulatória e recalls de produtos.
Com que frequência uma máquina farmacêutica de cartonagem deve ser revalidada?
A frequência da revalidação depende das orientações regulatórias, da idade do equipamento, do histórico de manutenção e de quaisquer alterações realizadas no sistema. Normalmente, uma revisão anual é padrão, sendo a revalidação completa acionada por reparos importantes, manutenções significativas, atualizações de software ou alterações no ambiente da sala limpa. Após a realocação do equipamento, períodos prolongados de inatividade ou eventos de contaminação, pode ser necessária uma revalidação abrangente do sistema automático de embalagem em blisters e caixas de cartão. O departamento de Garantia da Qualidade e o auditor regulatório determinam o cronograma específico de revalidação para a sua operação de automação de embalagem farmacêutica.