
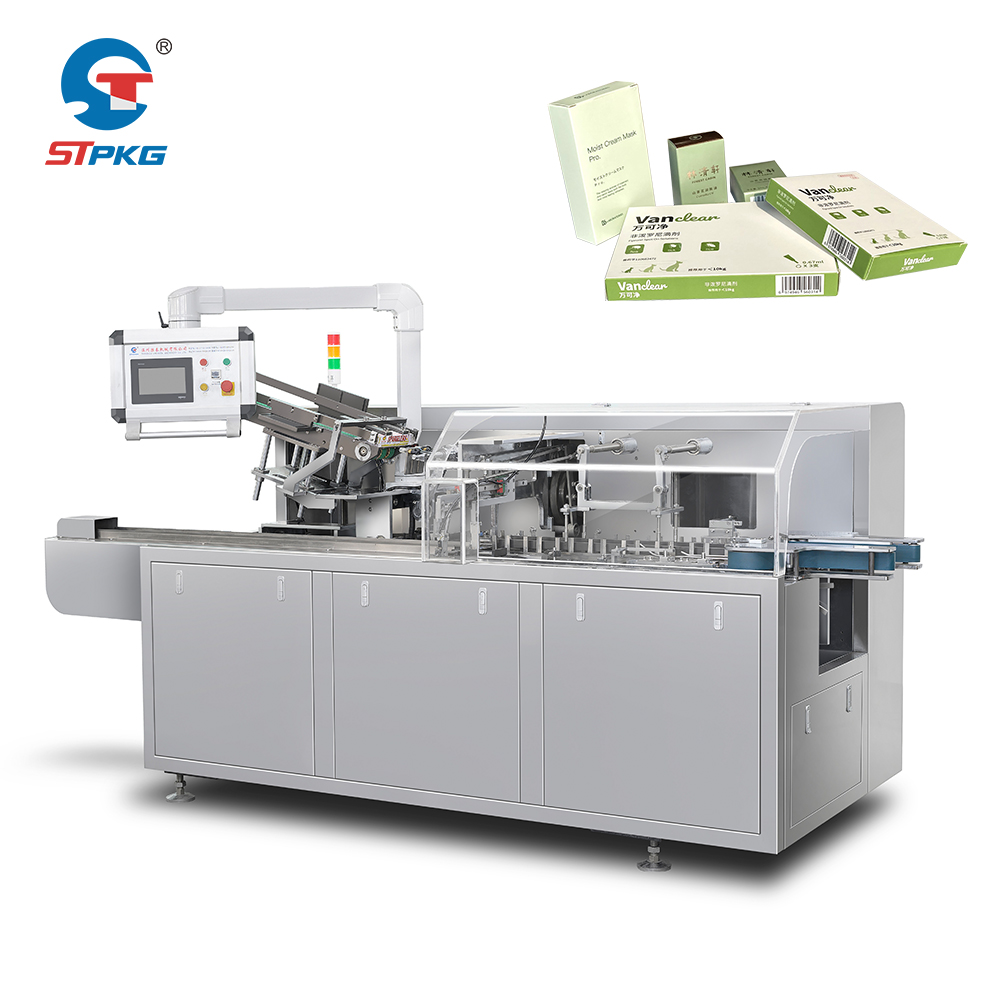
Die Einhaltung der Reinraumvorschriften ist in der pharmazeutischen Produktion zwingend erforderlich. Jeder pharmakartoniermaschine betrieb in einer regulierten Umgebung muss strenge Good-Manufacturing-Practice-(GMP)-Standards erfüllen, die darauf ausgelegt sind, die Produktintegrität und die Sicherheit der Patienten zu gewährleisten. Diese Standards regeln nicht nur die mechanischen Fähigkeiten der Maschine, sondern auch ihre Werkstoffe, ihr Konstruktionskonzept, ihre Steuerungssysteme sowie ihre Protokolle für die Interaktion mit der Umgebung.
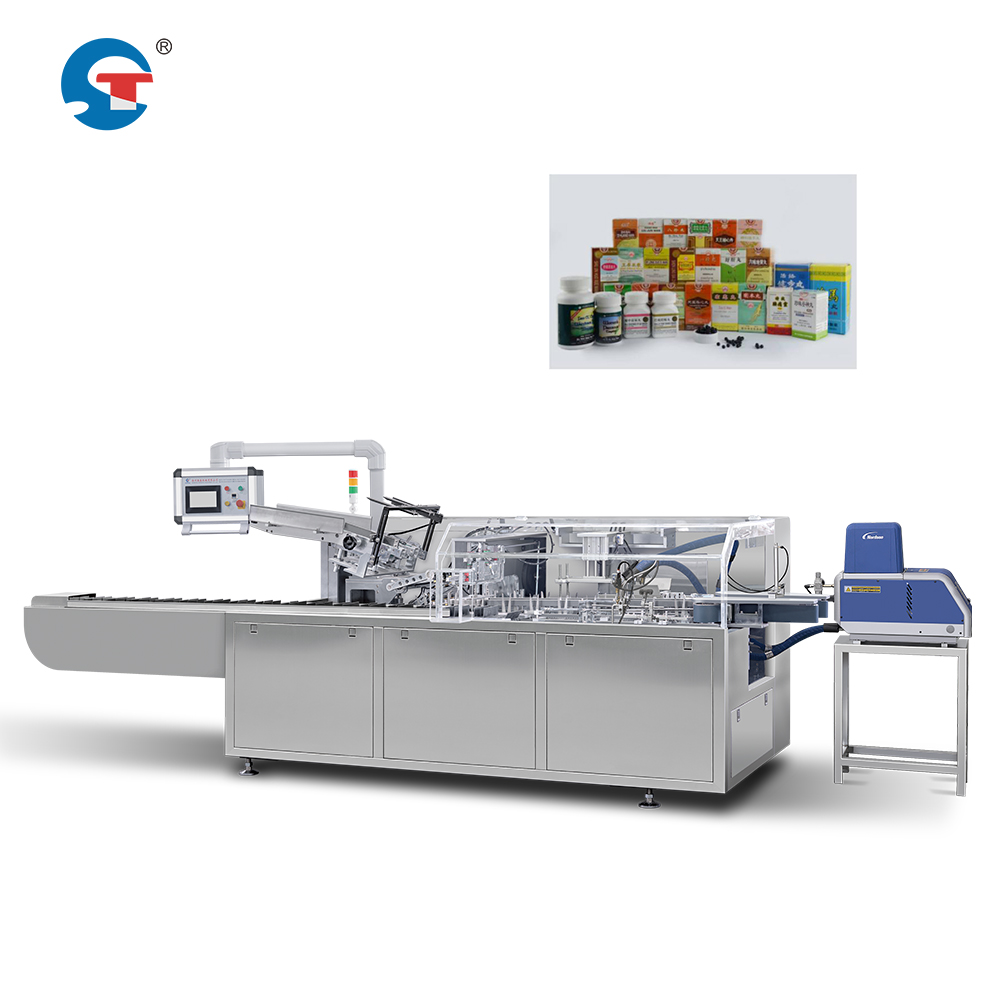
Der regulatorische Rahmen für automatisierte Blisterverpackungs- und Kartonierungsanlagen sowie für die allgemeine Automatisierung der pharmazeutischen Verpackung ist in Nordamerika, Europa und der Region Asien-Pazifik zunehmend strenger geworden. Die Kenntnis der für Ihren Betrieb erforderlichen Reinraumklasse sowie des erforderlichen Anpassungsgrades Ihrer Anlagen an diese Umgebung ist entscheidend, um kostspielige Verstöße gegen Vorschriften und Produktionsunterbrechungen zu vermeiden.
Reinraumklassifizierung und Anforderungen an die Geräteplatzierung
ISO-Reinraumstandards für Kartonierungsprozesse
Pharmazeutische Produktionsstätten arbeiten für Sekundärverpackungsprozesse wie das automatische Verpacken in Blisterkartons üblicherweise in Reinräumen der ISO-Klasse 7 (früher Klasse 100.000) oder der ISO-Klasse 8 (früher Klasse 10.000). Die Klassifizierung bezieht sich auf die maximale Anzahl luftgetragener Partikel pro Kubikmeter. Klasse 7 erlaubt bis zu 3.520.000 Partikel (0,5 Mikrometer oder größer) pro Kubikmeter, während Klasse 8 bis zu 35.200.000 zulässt. Ihre konkrete Klassifizierung hängt vom Produkttyp, dem Herstellungsstadium und der jeweiligen behördlichen Regelung ab. Hochgeschwindigkeits-Verpackungsanlagen für sterile oder hochrisikobehaftete Produkte erfordern in der Regel strengere Bedingungen der Klasse 7.
Der pharmakartoniermaschine es muss selbst so positioniert und gestaltet sein, dass diese Luftqualitätsstandards eingehalten werden. Das bedeutet, dass die äußeren Oberflächen der Maschine, die Kontaktstellen sowie ihr Betriebsbereich keine Partikel abgeben, keine Ausdünstungen verursachen oder sonstwie Verunreinigungen in die kontrollierte Umgebung einführen dürfen. Schlecht gestaltete oder nicht konforme Geräte können die gesamte Reinraumklasse beeinträchtigen, wodurch der Raum für die Produktion ungeeignet wird und kostspielige Sanierungsmaßnahmen erforderlich werden.
Material- und Oberflächenspezifikationen
Hochgeschwindigkeits-Verpackungsanlagen für Kartons müssen aus Materialien bestehen, die Partikelbildung widerstehen und eine einfache Reinigung ermöglichen. Edelstahl (insbesondere Sorte 316L) ist der Industriestandard für äußere Oberflächen sowie für Komponenten, die mit dem Produkt in Kontakt kommen. Alle freiliegenden Oberflächen müssen glatt, korrosionsbeständig und frei von Rissen, Spalten oder rauen Stellen sein, die Staub oder bakterielle Biofilme festhalten könnten. Die pharmazeutische Verpackungsautomatisierungsanlage darf keine porösen Materialien, unbehandeltes Eisen oder herkömmliche Beschichtungen enthalten, die sich in der Reinraumumgebung zersetzen.
Kunststoffkomponenten – sofern verwendet – müssen pharmazeutisch gereinigt sein und für Reinräume zugelassen werden. Dichtungen, Dichtungssätze und innere Schläuche müssen den FDA- oder Europäischen Arzneibuch-Richtlinien entsprechen. Verbindungen, Befestigungselemente und Kabeleinführungen erfordern spezielle dichte Armaturen, um das Entweichen von Mikropartikeln und das Eindringen von Kontaminanten während des Betriebs zu verhindern.
Umweltkontrolle und Bedienerschnittstelle
HLK-Integration und Luftstromverträglichkeit
Eine pharmazeutische Kartoniermaschine muss nahtlos in die Heizungs-, Lüftungs- und Klimaanlage (HVAC) der Anlage integriert werden. Die von der Maschine erzeugte Wärme, die Verdrängung von Luft sowie ihre Abluftströme dürfen den positiven Druckunterschied oder die laminaren Luftströmungsmuster des Reinraums nicht stören. Automatische Blister-Kartoniersysteme erzeugen typischerweise erhebliche Wärme durch Motorantriebe, pneumatische Systeme und Reibstellen. Diese Wärme muss so geregelt werden, dass keine lokalen Turbulenzen oder Totzonen entstehen, in denen Partikel sich ansammeln.
Die Anlage muss eine wirksame Reinigung und Desinfektion zulassen, ohne kritische Komponenten zu beschädigen. In pharmazeutischen Verpackungsautomatisierungsumgebungen werden zur Desinfektion häufig Wasserstoffperoxid-Dampf, Isopropylalkohol oder chlorhaltige Mittel eingesetzt. Die Werkstoffe und Dichtungen der Maschine müssen mit diesen Mitteln chemisch verträglich sein. Ablaufwege, Versorgungsanschlüsse und Kabelverläufe müssen so gestaltet sein, dass sich Desinfektionsflüssigkeiten nicht stauen.
Personalinteraktion und Zugangskontrolle
Hochgeschwindigkeits-Verpackungsanlagen für Kartons müssen den Bedarf an häufigem Eingreifen des Bedienpersonals im Reinraum minimieren. Alle Steuerungsschnittstellen, Materialladeplätze und Not-Aus-Schalter müssen entweder vom Personalbereich des Reinraums aus oder hinter einer transparenten Barriere zugänglich sein, um die Häufigkeit des Betretens des Reinraums durch Personal zu reduzieren. Wenn Bediener mit der pharmazeutischen Verpackungsautomatisierungsanlage interagieren müssen, sind die Anforderungen an die Schutzkleidung (sogenannte „Bunny Suits“, Handschuhe, Schuhüberzieher) bei der konstruktiven Gestaltung der Maschine zu berücksichtigen, um Verhakungen oder die Übertragung von Kontaminationen zu vermeiden.
Die Kartoniermaschine muss klare visuelle und akustische Rückmeldungen über ein Steuerungssystem bereitstellen, das die Datenintegrität und Audit-Trails gewährleistet. Elektronische Steuerungen müssen die FDA-Vorschrift 21 CFR Part 11 für die Validierung pharmazeutischer Anlagen erfüllen, einschließlich der Dokumentation zur Systemvalidierung, Verfahren zur Änderungskontrolle sowie der Sicherheit elektronischer Aufzeichnungen.
Dokumentation, Validierung und Compliance-Verifizierung
Design-Qualifizierung und Installations-Qualifizierung
Jede pharmazeutische Kartoniermaschine muss vor der Produktionsnutzung einer Design-Qualifizierung (DQ) und einer Installations-Qualifizierung (IQ) unterzogen werden. Die DQ-Phase bestätigt, dass das Gerätedesign sämtliche GMP- und Betriebsspezifikationen erfüllt. Die Dokumentation für die automatische Blisterverpackungs-Kartoniermaschine muss Materialzertifikate, Konstruktionszeichnungen, Luftstromanalysen, Partikelabgabe-Daten sowie Ergebnisse von Reinraum-Kompatibilitätstests umfassen. Die IQ überprüft, ob das Gerät korrekt installiert ist, alle Systeme ordnungsgemäß verbunden, kalibriert und gemäß der Auslegung funktionsfähig sind.
Die Betriebsqualifizierung (OQ) folgt und prüft die Fähigkeit der Ausrüstung, Kartonierzyklen durchzuführen, ohne außerspezifikationskonforme Produkte zu erzeugen oder Kontaminationen einzuführen. Das pharmazeutische Verpackungsautomatisierungssystem muss über seinen gesamten Betriebsbereich hinweg getestet werden – also bei Geschwindigkeitsvariationen, unterschiedlichen Produktgrößen und extremen Luftfeuchtigkeitsbedingungen – um eine konsistente Leistung unter allen zugelassenen Bedingungen zu bestätigen. Die Leistungsqualifizierung (PQ) umfasst reale Produktionsläufe mit validierten, getesteten Produkten, um zu bestätigen, dass die Kartoniermaschine die Produktqualität während des gesamten Produktionszyklus aufrechterhält.
Fortlaufende Konformität und Änderungsmanagement
Sobald die Hochgeschwindigkeits-Verpackungsanlage für Kartons validiert wurde, muss sie durch regelmäßige Wartung, Kalibrierung, Dokumentation der Reinigungsprotokolle und periodische Revalidierung weiterhin den Anforderungen entsprechen. Jede Änderung – z. B. Firmware-Updates, Austausch von Komponenten oder Änderungen an den Desinfektionsverfahren – löst einen Change-Control-Prozess aus, um zu prüfen, ob eine Revalidierung erforderlich ist. Kontaminationen im Reinraum, Ergebnisse von Partikeltests sowie Untersuchungen zu Geräteausfällen müssen dokumentiert und nachvollziehbar sein.
Der Wartungsplan für die pharmazeutische Kartoniermaschine muss die Bedingungen des Reinraums berücksichtigen. Filter müssen gemäß einem überwachten Zeitplan gewechselt werden, und Ersatzteile müssen reinraumkompatibel sein. Vorbeugende Wartungsverfahren müssen validiert sein, um sicherzustellen, dass Wartungsmaßnahmen weder Kontaminationen verursachen noch die Reinraumkonformität der Anlage beeinträchtigen.
FAQ
Was ist der Unterschied zwischen ISO-Klasse-7- und ISO-Klasse-8-Reinräumen für Kartoniergeräte?
Die ISO-Klasse 7 erlaubt 3.520.000 Partikel pro Kubikmeter (0,5 Mikrometer oder größer), während die ISO-Klasse 8 35.200.000 zulässt. Klasse 7 ist strenger und wird üblicherweise für Produkte mit höherem Risiko oder für sterile Fertigung vorgeschrieben. Die Klassifizierung bestimmt die zulässigen Partikelkonzentrationen in der Luft und wirkt sich unmittelbar auf die Spezifikationen für automatische Blisterverpackungs- und Kartoniermaschinen sowie auf die erforderlichen Umgebungssteuerungen aus. Ihre Produktart und die geltenden regulatorischen Anforderungen legen fest, welche Klasse Ihre pharmazeutische Verpackungsautomatisierungsanlage einhalten muss.
Kann eine Standard-Industrie-Kartoniermaschine in einem GMP-Reinraum betrieben werden?
Nein. Standardindustriemaschinen sind nicht für die Verwendung in Reinräumen konzipiert. Eine Hochgeschwindigkeits-Boxverpackungsanlage, die speziell für den pharmazeutischen Einsatz entwickelt wurde, muss aus Edelstahl bestehen, dicht schließende Steckverbinder aufweisen, validierte Materialien verwenden und reinraumkompatible Reinigungsverfahren unterstützen. Eine pharmazeutische Kartoniermaschine muss die Qualifizierungsprotokolle DQ, IQ, OQ und PQ durchlaufen – Anforderungen, die Standardausrüstung nicht erfüllen kann. Nichtkonforme Maschinen bergen das Risiko einer Produktkontamination, regulatorischer Nichteinhaltung und von Produkt-Rückrufen.
Wie häufig muss eine pharmazeutische Kartoniermaschine neu validiert werden?
Die Häufigkeit der Neubewertung hängt von behördlichen Richtlinien, dem Alter der Ausrüstung, der Wartungshistorie und etwaigen Änderungen am System ab. Üblicherweise ist eine jährliche Überprüfung Standard; eine vollständige Neubewertung wird durch umfangreiche Reparaturen, bedeutende Wartungsmaßnahmen, Software-Updates oder Veränderungen der Reinraumumgebung ausgelöst. Nach einem Standortwechsel der Ausrüstung, einer längeren Betriebsunterbrechung oder Kontaminationsereignissen kann eine umfassende Neubewertung des automatischen Blisterverpackungs- und Kartonierungs-Systems erforderlich sein. Die konkrete Neubewertungsplanung für Ihren pharmazeutischen Verpackungsautomatisierungsbetrieb wird von Ihrer Qualitäts-Sicherungsabteilung und dem behördlichen Prüfer festgelegt.