
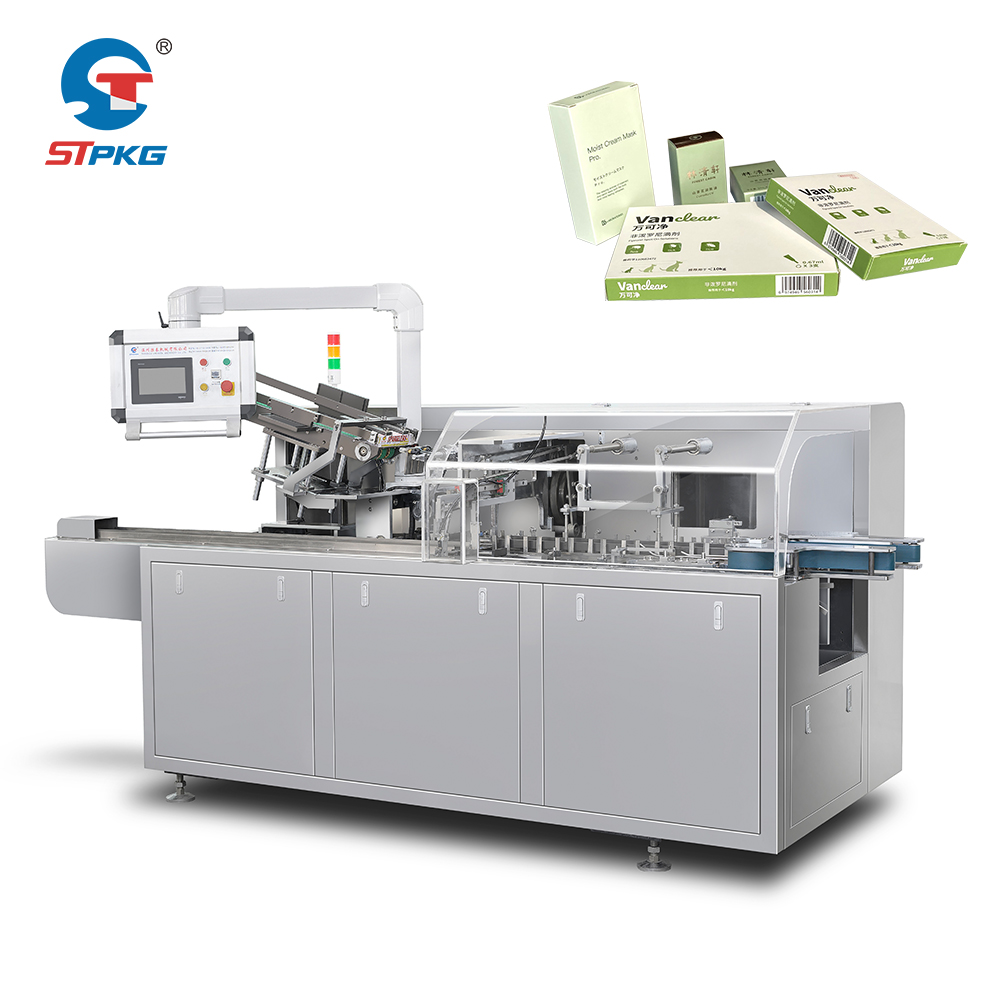
Overholdelse av rengjøringsromkrav er uunnværlig i farmasøytisk produksjon. Enhver legemiddelkartongeringsmaskin som opererer i en regulert miljø må oppfylle strenge krav til god produksjonspraksis (GMP), som er utformet for å beskytte produktintegritet og pasientsikkerhet. Disse standardene dikterer ikke bare maskinens mekaniske egenskaper, men også dens materialer, designfilosofi, kontrollsystemer og protokoller for interaksjon med omgivelsene.
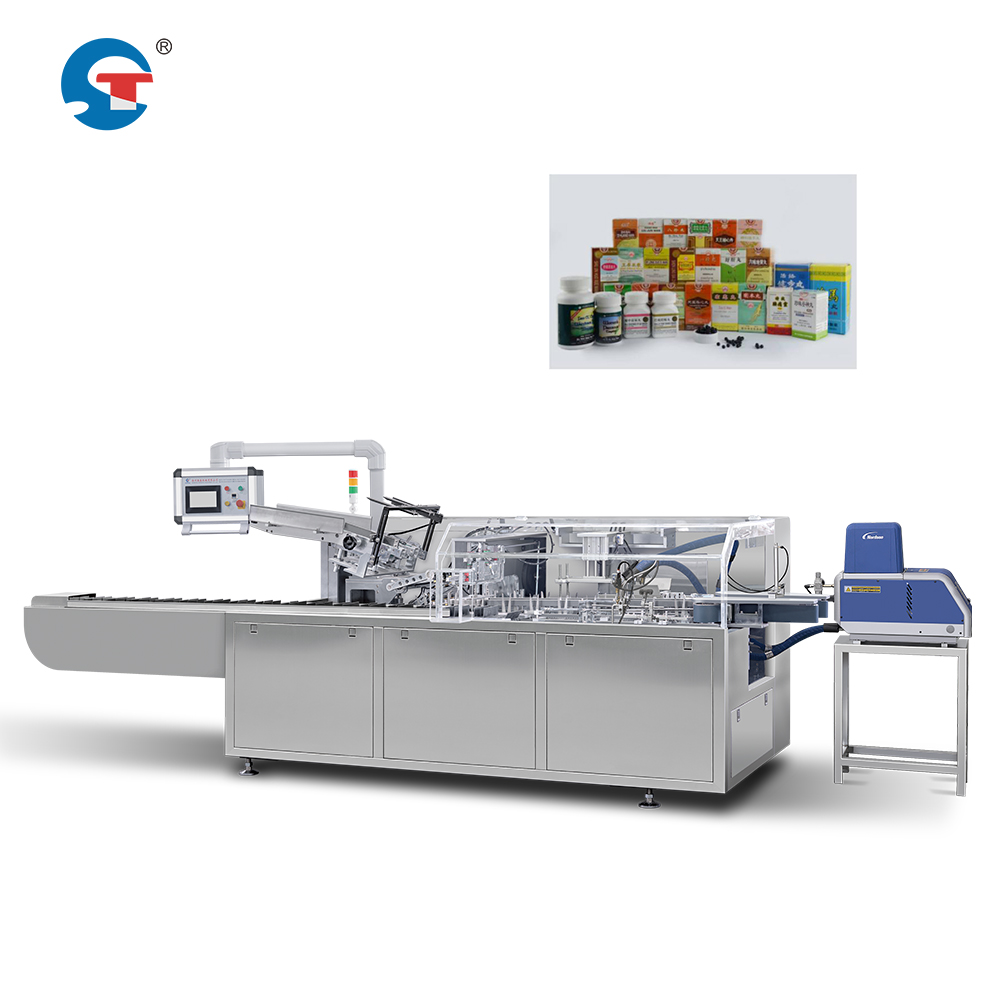
Reguleringssystemet for automatisk blisterpakking og generell automatisering av farmasøytisk emballasje har blitt stadig strengere i Nord-Amerika, Europa og Asia-Stillehav-området. Å forstå hvilken rengjøringsromklassifisering din virksomhet krever, og hvordan utstyret ditt må tilpasses dette miljøet, er grunnleggende for å unngå kostbare overtramp av regelverket og produksjonsavbrudd.
Rengjøringsromklassifisering og krav til plassering av utstyr
ISO-standarder for rengjøringsrom i forbindelse med emballasjeoperasjoner
Farmasøytiske produksjonsanlegg opererer vanligvis i rene rom av ISO-klasse 7 (tidligere klasse 100 000) eller ISO-klasse 8 (tidligere klasse 10 000) for sekundær emballering, som automatisk blisterpakking og esker. Klassifiseringen refererer til maksimalt antall partikler i luften per kubikkmeter. Klasse 7 tillater inntil 3 520 000 partikler (0,5 mikrometer eller større) per kubikkmeter, mens klasse 8 tillater inntil 35 200 000. Din spesifikke klassifisering avhenger av produkttypen, produksjonsstadiet og den gjeldende reguleringen. Høyhastighetsbokspakkeutstyr for sterile eller høyrisiko-produkter krever vanligvis strengere klasse-7-forhold.
Markedet legemiddelkartongeringsmaskin selv må plasseres og designes slik at disse luftkvalitetsstandardene opprettholdes. Dette betyr at maskinens ytre overflater, berøringspunkter og driftsområde ikke må frigjøre partikler, avgasse eller introdusere forurensning i den kontrollerte miljøet. Dårlig designet eller ikke-samsvarende utstyr kan kompromittere hele renromsklassifiseringen, noe som gjør rommet uegnet for produksjon og tvinger til kostbare tiltak for å gjenopprette standarden.
Material- og overflatespesifikasjoner
Utstyr for hurtig emballasje i bokser må bruke materialer som motstår partikkelgenerering og gjør rengjøring enkel. Rustfritt stål (spesielt kvalitet 316L) er bransjestandarden for ytre overflater og komponenter som kommer i kontakt med produktet. Alle eksponerte overflater må være glatte, ikke-korrosive og fri for sprekk, sprekker eller ruheter som kan fange støv eller bakterielle biofilm. Automatisert utstyr for farmasøytisk emballasje må ikke inneholde porøse materialer, upåført jern eller konvensjonelle belegg som degraderes i renrommiljøet.
Plastkomponenter, når de brukes, må være av farmasøytisk kvalitet og godkjent for bruk i renrom. Tetninger, pakninger og intern rørledning må oppfylle kravene i FDA eller Den europeiske farmakopoen. Forbindelser, festemidler og kabelføringer krever spesialiserte tettede tilkoblinger for å forhindre unnslipp av mikropartikler og inntrenging av forurensninger under drift.
Miljøkontroll og operatørgrensesnitt
Integrering av ventilasjonsanlegg og luftstrømskompatibilitet
En farmasøytisk kartonmaskin må integreres sømløst med anleggets oppvarming-, ventilasjons- og klimaanlegg (HVAC). Maskinens varmeproduksjon, luftforflytning og avgassstrømmer må ikke forstyrre renrommets positive trykkdifferanse eller laminære luftstrømmønstre. Automatiske blisterpakke-kartonmaskiner genererer vanligvis betydelig varme fra motorer, pneumatiske systemer og friksjonspunkter. Denne varmen må håndteres uten å skape lokal turbulens eller døde soner der partikler samler seg.
Utstyret må tillate effektiv rengjøring og desinfisering uten å skade kritiske komponenter. Desinfiseringsmidler som brukes i farmasøytiske emballasjeautomatiseringsmiljøer er ofte hydrogenperoksid-damp, isopropanol eller klorbaserte midler. Maskinens materialer og tetninger må være kjemisk kompatible med disse midlene. Avløpsbaner, tilkoblinger for hjelpefunksjoner og kabelføringer må utformes slik at det ikke oppstår opphopning av desinfiseringsvæsker.
Personellinteraksjon og tilgangskontroll
Høyhastighetspakkeutstyr må minimere behovet for hyppig operatørinngrep inne i renrommet. Alle kontrollgrensesnitt, materialelastepunkter og nødstopp må være tilgjengelige fra renrommets personellområde eller bak en gjennomsiktig barriere for å redusere frekvensen av personellinngrep. Når operatører må interagere med farmasøytisk pakkeautomatiseringsutstyr, må klærkrav («bunny suits», hansker, skopådrag) tas i betraktning i maskinens fysiske design for å unngå innklemming eller overføring av forurensning.
Kartonmaskinen må gi tydelig visuell og lydlig tilbakemelding gjennom et kontrollsystem som sikrer dataintegritet og revisjonsprotokoller. Elektroniske kontroller må oppfylle FDA 21 CFR Part 11-kravene for farmasøytisk validering, inkludert systemvalideringsdokumentasjon, endringskontrollprosedyrer og sikkerhet for elektroniske registreringer.
Dokumentasjon, validering og etterlevelsesverifikasjon
Designkvalifisering og installasjonskvalifisering
Hver farmasøytisk kartongmaskin må gjennomgå designkvalifisering (DQ) og installasjonskvalifisering (IQ) før produksjonsbruk. DQ-fasen bekrefter at utstyrets design oppfyller alle GMP- og driftsspesifikasjoner. Dokumentasjonen for den automatiske blisterpakke-kartongmaskinen må inkludere materielsertifikater, konstruksjonstegninger, luftstrømmanalyse, partikkelavgi-tilsdata og testresultater for kompatibilitet med renrom. IQ bekrefter at utstyret er riktig installert, med alle systemer korrekt tilkoblet, kalibrert og i samsvar med designfunksjonen.
Operasjonell kvalifikasjon (OQ) følger, og tester utstyrets evne til å utføre kartoneringssykluser uten å produsere produkter som er utenfor spesifikasjonen eller å introdusere forurensning. Automatisert farmasøytisk emballeringssystem må testes over hele driftsområdet sitt – fartsvariasjoner, ulike produktstørrelser, ekstreme fuktighetsnivåer – for å bekrefte konsekvent ytelse under alle godkjente forhold. Ytelseskvalifikasjon (PQ) innebär faktiske produksjonsløp med validerte, testede produkter for å bekrefte at kartoneringmaskinen opprettholder produktkvaliteten gjennom hele produksjonsløpet.
Vedvarende etterlevelse og endringsstyring
Når den høyhastighetspakkeutstyret er validert, må det forbli i samsvar med kravene gjennom rutinemessig vedlikehold, kalibrering, dokumentasjon av rengjøringsloggen og periodisk nyvalidering. Enhver endring – som oppdateringer av firmware, utskifting av deler eller endringer i desinfiseringsprosedyrer – utløser en endringskontrollprosess for å vurdere om nyvalidering er nødvendig. Kontaminasjonsuhell i renrom, partikkeltestresultater og undersøkelser av utstyrsfeil må dokumenteres og være sporbare.
Vedlikeholdsplanen for farmasøytisk kartongmaskin må ta hensyn til renromsmiljøet. Filtre må byttes ut etter en overvåket tidsskala, og reservedeler må være kompatible med renrom. Forebyggende vedlikeholdsprosedyrer må valideres for å sikre at vedlikeholdsaktiviteter ikke fører til kontaminasjon eller svekker utstyrets samsvar med renromskravene.
Ofte stilte spørsmål
Hva er forskjellen mellan ISO-klasse 7 og ISO-klasse 8 renrom for kartongutstyr?
ISO-klasse 7 tillater 3 520 000 partikler per kubikkmeter (0,5 mikrometer eller større), mens ISO-klasse 8 tillater 35 200 000. Klasse 7 er strengere og kreves vanligvis for produkter med høyere risiko eller sterilt fremstilling. Klassifiseringen avgjør de tillatte partikkelkonsentrasjonene i luften og påvirker direkte spesifikasjonene for automatisk blisterpakking og kartongpakking samt de nødvendige miljøkontrollene. Din produkttype og regulatoriske krav avgjør hvilken klassifisering din farmasøytiske emballasjeautomatiseringsanlegg må opprettholde.
Kan en standard industriell kartongpakkmaskin brukes i et GMP-renrom?
Nei. Standard industrielle maskiner er ikke utformet for kompatibilitet med renrom. En høyhastighetsmaskin for emballasje av bokser, spesielt utviklet for bruk i farmasøytisk industri, må være laget av rustfritt stål, ha tette tilkoblinger, validerte materialer og rengjøringsprosedyrer som er egnet for renrom. En farmasøytisk kartongmaskin må gjennomgå DQ-, IQ-, OQ- og PQ-prosedyrer som standardutstyr ikke kan oppfylle. Maskiner som ikke er i samsvar med kravene kan føre til produktkontaminering, manglende overholdelse av reguleringer og tilbakekall av produkter.
Hvor ofte må en farmasøytisk kartongmaskin gjenvalideres?
Gjenvalideringsfrekvensen avhenger av regulatoriske retningslinjer, utstyrets alder, vedlikeholdshistorikk og eventuelle endringer som er gjort i systemet. Vanligvis er en årlig gjennomgang standard, mens full gjenvalidering utløses av store reparasjoner, betydelig vedlikehold, programvareoppdateringer eller endringer i renromsmiljøet. Etter omflytting av utstyr, lengre driftsstans eller forurensningshendelser kan omfattende gjenvalidering av det automatiske blisterpakkekartongsystemet være nødvendig. Avdelingen for kvalitetssikring og den regulatoriske revisoren bestemmer den spesifikke gjenvalideringsplanen for din farmasøytiske emballasjeautomatiseringsdrift.