
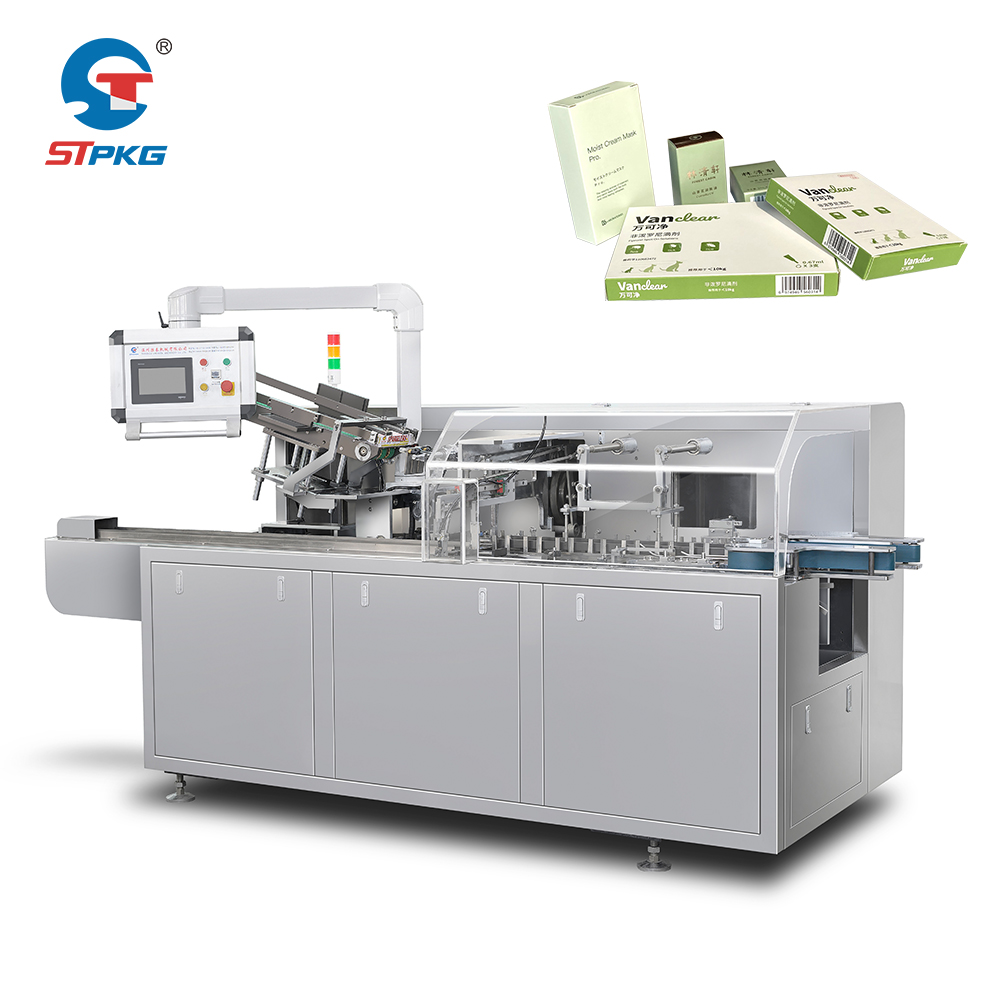
Naleving van de cleanroom-voorschriften is onontkoombaar in de farmaceutische productie. Elke farmaceutische Cartonage Machine die in een gereguleerde omgeving werkt, moet voldoen aan strenge Good Manufacturing Practice (GMP)-normen die zijn ontworpen om de integriteit van het product en de veiligheid van patiënten te waarborgen. Deze normen bepalen niet alleen de mechanische mogelijkheden van de machine, maar ook de gebruikte materialen, het ontwerpphilosophie, de besturingssystemen en de protocollen voor interactie met de omgeving.
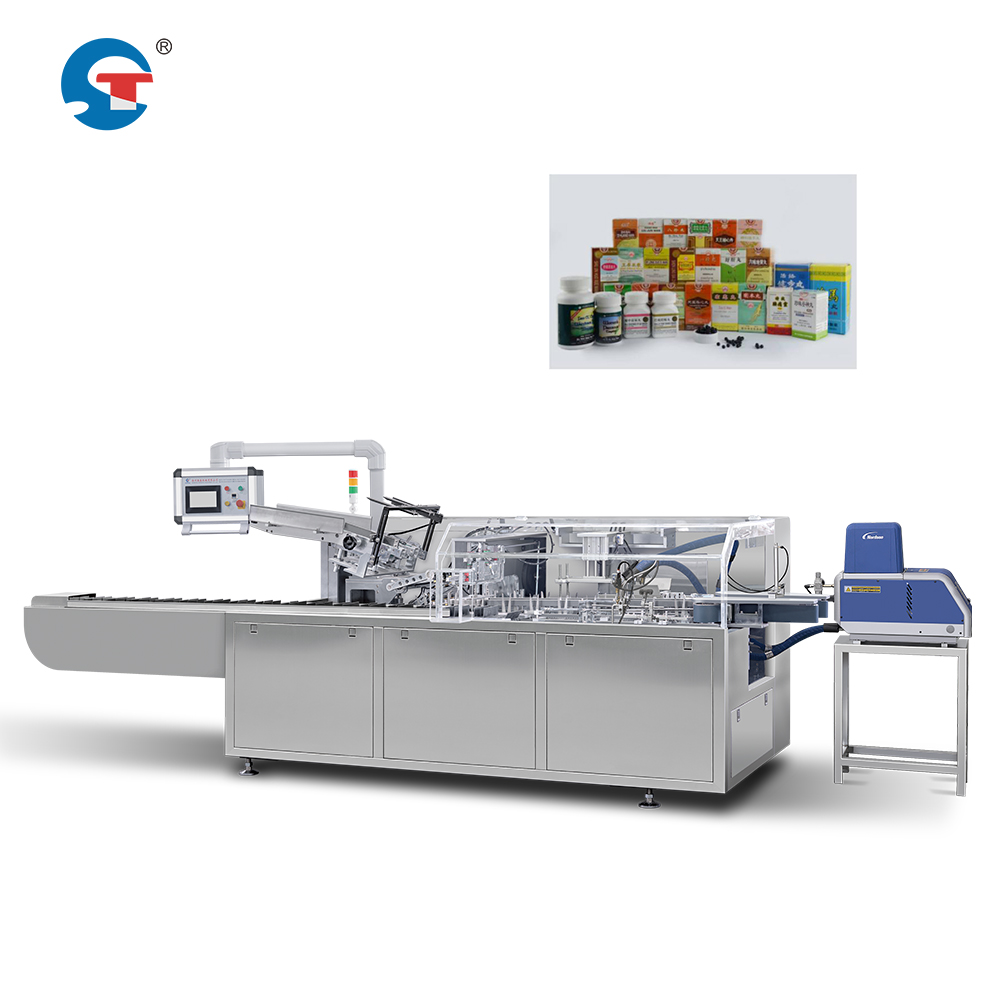
Het regelgevingskader voor geautomatiseerde blisterverpakking en kartonnering, en voor farmaceutische verpakkingsautomatisering in het algemeen, is de laatste jaren steeds strenger geworden in Noord-Amerika, Europa en de Aziatisch-Pacific-regio’s. Het begrijpen van de cleanroomclassificatie die uw bedrijfsvoering vereist, en hoe uw apparatuur zich aan die omgeving moet aanpassen, is essentieel om kostbare nalevingsmisdrijven en productiestoringen te voorkomen.
Cleanroomclassificatie en eisen voor plaatsing van apparatuur
ISO-cleanroomnormen voor kartonneringsprocessen
Farmaceutische productiefaciliteiten werken doorgaans in cleanrooms van ISO-klasse 7 (vroeger klasse 100.000) of ISO-klasse 8 (vroeger klasse 10.000) voor secundaire verpakkingsprocessen zoals automatisch blisterverpakken en doosjes invullen. De classificatie verwijst naar het maximale aantal zwevende deeltjes per kubieke meter. Klasse 7 staat maximaal 3.520.000 deeltjes (0,5 micrometer of groter) per kubieke meter toe, terwijl klasse 8 maximaal 35.200.000 toestaat. Uw specifieke classificatie hangt af van het producttype, de productiefase en de toepasselijke wetgeving. Hoogwaardige doosverpakkingsapparatuur voor steriele of risicovolle producten vereist doorgaans strengere klasse-7-omstandigheden.
De farmaceutische Cartonage Machine het moet zelf zo worden geplaatst en ontworpen dat deze luchtkwaliteitsnormen worden gehandhaafd. Dit betekent dat de externe oppervlakken, contactpunten en het bedrijfsbereik van de machine geen deeltjes mogen afgeven, geen gassen mogen afgeven en geen verontreiniging mogen introduceren in de gecontroleerde omgeving. Slecht ontworpen of niet-conforme apparatuur kan de volledige cleanroomclassificatie in gevaar brengen, waardoor de ruimte ongeschikt wordt voor productie en duurzame herstelmaatregelen noodzakelijk worden.
Materiaal- en oppervlakspecificaties
Apparatuur voor het verpakken van dozen op hoge snelheid moet worden vervaardigd uit materialen die weerstand bieden tegen de vorming van deeltjes en gemakkelijk schoon te maken zijn. Roestvrij staal (met name kwaliteit 316L) is de industrienorm voor externe oppervlakken en onderdelen die in contact komen met het product. Alle blootgestelde oppervlakken moeten glad, niet-corrosief en vrij van scheuren, spleten of ruwe plekken zijn die stof of bacteriële biofilms kunnen vasthouden. De automatiseringsapparatuur voor farmaceutische verpakkingen mag geen poreuze materialen, ongelakte ijzeren onderdelen of conventionele coatings bevatten die afbreken in de cleanroomomgeving.
Plastic onderdelen, indien gebruikt, moeten van farmaceutische kwaliteit zijn en goedgekeurd voor gebruik in cleanrooms. Afdichtingen, pakkingen en interne buizen moeten voldoen aan de normen van de FDA of het Europees Farmacopee. Verbindingen, bevestigingsmiddelen en kabeldoorvoeren vereisen speciale, afgedichte fittingen om het ontsnappen van microdeeltjes en het binnendringen van verontreinigingen tijdens bedrijf te voorkomen.
Milieuregeling en bedieningsinterface
Integratie van HVAC-systemen en luchtstroomcompatibiliteit
Een farmaceutische verpakkingsmachine voor doosjes moet naadloos integreren met het verwarmings-, ventilatie- en airco-systeem (HVAC) van de installatie. De warmteproductie, luchtverplaatsing en afvoerstromen van de machine mogen het positieve drukverschil of de laminaire luchtstroming in de cleanroom niet verstoren. Automatische blisterverpakkingsmachines voor doosjes genereren doorgaans aanzienlijke warmte via motorsturingen, pneumatische systemen en wrijvingspunten. Deze warmte moet worden beheerd zonder lokale turbulentie of stilstaande zones te veroorzaken waar deeltjes zich kunnen ophopen.
De apparatuur moet effectief schoon- en ontsmetbaar zijn zonder kritieke onderdelen te beschadigen. Ontsmettingsoplossingen die in farmaceutische verpakkingsautomatiseringsomgevingen worden gebruikt, zijn vaak waterstofperoxide-damp, isopropylalcohol of chloorhoudende middelen. De materialen en afdichtingen van de machine moeten chemisch bestand zijn tegen deze middelen. Afvoerkanalen, nutsvoorzieningsaansluitingen en kabelroutes moeten zo zijn ontworpen dat ze het opstapelen van ontsmettingsvloeistoffen voorkomen.
Personeelsinteractie en toegangscontrole
Snelle verpakkingsmachines voor dozen moeten de noodzaak tot frequente ingrepen door operators binnen de cleanroom minimaliseren. Alle bedieningsinterfaces, materialenlaadpunten en noodstops moeten toegankelijk zijn vanaf het personeelsgebied van de cleanroom of achter een transparante barrière om de frequentie van personeelsbetreding te verminderen. Wanneer operators in aanraking moeten komen met de farmaceutische verpakkingsautomatiseringsapparatuur, moet rekening worden gehouden met kledingvereisten (zoals bunny suits, handschoenen en schoenhoesjes) bij het fysieke ontwerp van de machine om verwikkeling of overdracht van besmetting te voorkomen.
De doosvouwmachine moet duidelijke visuele en geluidsmatige feedback geven via een besturingssysteem dat gegevensintegriteit en audittrails waarborgt. Elektronische besturingen moeten voldoen aan de FDA 21 CFR Part 11-vereisten voor farmaceutische validatie, inclusief documentatie voor systeemvalidatie, procedures voor wijzigingsbeheer en beveiliging van elektronische gegevens.
Documentatie, validatie en conformiteitsverificatie
Ontwerpvalidatie en installatievalidatie
Elke farmaceutische doosmachines moet een ontwerpvalidatie (DQ) en installatievalidatie (IQ) ondergaan voordat deze in productie wordt gebruikt. De DQ-fase bevestigt dat het ontwerp van de apparatuur voldoet aan alle GMP- en operationele specificaties. De documentatie voor de automatische blisterverpakking-doosmachine moet materialen-certificaten, ontwerptekeningen, luchtstroomanalyse, deeltjesafgevingsgegevens en testresultaten voor compatibiliteit met cleanrooms bevatten. IQ controleert of de apparatuur correct is geïnstalleerd, met alle systemen juist aangesloten, geijkt en functionerend zoals ontworpen.
Operationele kwalificatie (OQ) volgt, waarbij wordt getest of de apparatuur kartonneringscycli kan uitvoeren zonder producten buiten specificatie te genereren of verontreiniging in te voeren. Het farmaceutische verpakkingsautomatiseringssysteem moet worden getest over het volledige bedrijfsbereik—snelheidsvariaties, verschillende productafmetingen, extreme vochtigheidsniveaus—om consistente prestaties onder alle goedgekeurde omstandigheden te bevestigen. Prestatiekwalificatie (PQ) omvat daadwerkelijke productieruns met gevalideerde, geteste producten om te bevestigen dat de kartonneermachine de productkwaliteit gedurende de gehele productiecyclus behoudt.
Voortdurende naleving en wijzigingsbeheer
Zodra gevalideerd, moet de apparatuur voor het snel inpakken van dozen blijven voldoen aan de vereisten via routinematig onderhoud, kalibratie, documentatie van schoonmaaklogboeken en periodieke hervalidatie. Elke wijziging—zoals firmware-updates, vervanging van onderdelen of wijzigingen in de ontsmettingsprocedures—activeert een Change Control-procedure om te beoordelen of hervalidatie noodzakelijk is. Gebeurtenissen met betrekking tot contaminatie in de cleanroom, resultaten van deeltjestests en onderzoeken naar apparatuurdefecten moeten worden gedocumenteerd en traceerbaar zijn.
Het onderhoudsplan voor de farmaceutische cartonneermachine moet rekening houden met de cleanroomomgeving. Filters moeten volgens een bewaakt schema worden vervangen en reserveonderdelen moeten geschikt zijn voor gebruik in een cleanroom. Preventief onderhoudsprocedures moeten worden gevalideerd om te waarborgen dat onderhoudsactiviteiten geen contaminatie introduceren of de cleanroomconformiteit van de apparatuur in gevaar brengen.
Veelgestelde vragen
Wat is het verschil tussen ISO-klasse 7 en ISO-klasse 8 cleanrooms voor cartonneerapparatuur?
ISO-klasse 7 staat 3.520.000 deeltjes per kubieke meter toe (0,5 micrometer of groter), terwijl ISO-klasse 8 35.200.000 toestaat. Klasse 7 is strenger en wordt doorgaans vereist voor producten met een hoger risico of voor steriele productie. Deze classificatie bepaalt het toegestane aantal deeltjes in de lucht en heeft rechtstreekse gevolgen voor de specificaties van automatische blisterverpakkingsmachines en de vereiste milieubedingingen. Het type product dat u verwerkt en de geldende wettelijke eisen bepalen welke classificatie uw farmaceutische verpakkingsautomatiseringsinstallatie moet naleven.
Kan een standaard industriële cartonneermachine in een GMP-cleanroom worden gebruikt?
Nee. Standaard industriële machines zijn niet ontworpen voor compatibiliteit met cleanrooms. Een eenheid voor snel doosverpakken, specifiek ontworpen voor farmaceutisch gebruik, moet zijn vervaardigd uit roestvrij staal, voorzien zijn van afgedichte aansluitingen, gevalideerde materialen gebruiken en reinigingsprocedures toepassen die compatibel zijn met cleanrooms. Een farmaceutische cartonneermachine moet de DQ-, IQ-, OQ- en PQ-protocollen doorlopen, wat standaardapparatuur niet kan waarborgen. Niet-conforme machines brengen risico’s met zich mee op het gebied van productverontreiniging, niet-naleving van regelgeving en productterugroepen.
Hoe vaak moet een farmaceutische cartonneermachine opnieuw worden gevalideerd?
De frequentie van hervalidatie is afhankelijk van regelgevende richtlijnen, de leeftijd van de apparatuur, het onderhoudsverleden en eventuele wijzigingen in het systeem. Over het algemeen is een jaarlijkse beoordeling standaard, terwijl volledige hervalidatie wordt geactiveerd bij grote reparaties, uitgebreid onderhoud, software-updates of veranderingen in de cleanroomomgeving. Na verplaatsing van apparatuur, langdurige stilstand of contaminatiegebeurtenissen kan uitgebreide hervalidatie van het automatische blisterverpakkings- en kartonneringssysteem vereist zijn. Uw afdeling Kwaliteitszorg en de regelgevende auditor bepalen het specifieke hervalidatieschema voor uw farmaceutische verpakkingsautomatiseringsoperatie.