
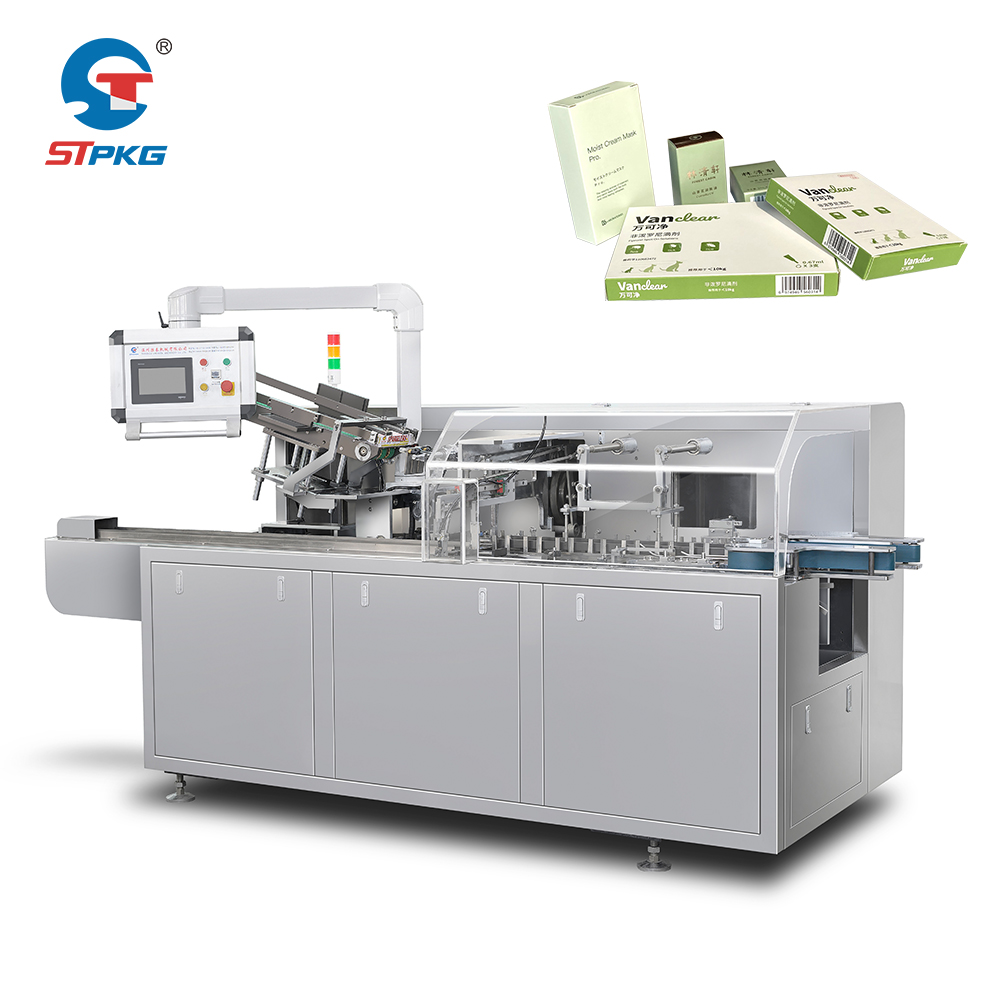
Dodržování požadavků čistých prostor je v průmyslové výrobě léčiv nepodmíněnou nutností. Jakákoli kartonážní stroj na léčiva činnost prováděná v regulovaném prostředí musí splňovat přísné normy tzv. dobré výrobní praxe (GMP), jejichž cílem je zajistit integritu výrobku a bezpečnost pacientů. Tyto normy stanovují nejen mechanické schopnosti stroje, ale také materiály, konstrukční filozofii, řídicí systémy a protokoly interakce se životním prostředím.
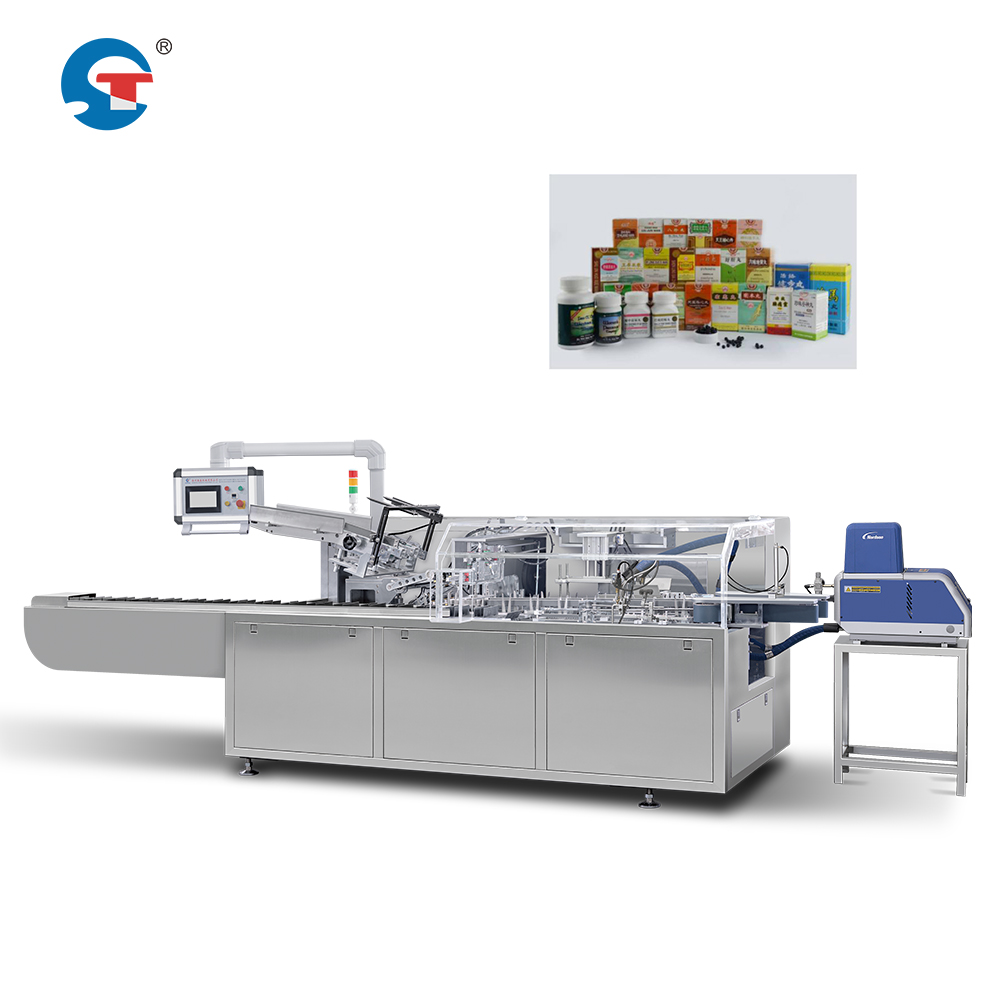
Regulační rámec pro automatizované balení do blistrových obalů a obecnou automatizaci farmaceutického balení se v Severní Americe, Evropě a regionu Asie a Tichého oceánu stává stále přísnějším. Pochopení toho, jakou klasifikaci čistého prostoru vyžaduje vaše provozní činnost a jak se vaše zařízení musí přizpůsobit tomuto prostředí, je základem pro předcházení nákladným porušením předpisů a výrobním přerušením.
Klasifikace čistých prostor a požadavky na umístění zařízení
Normy ISO pro čisté prostory v souvislosti s operacemi balení do krabic
Výrobní zařízení pro farmaceutické výrobky obvykle provozují čisté místnosti třídy ISO 7 (dříve třída 100 000) nebo třídy ISO 8 (dříve třída 10 000) pro sekundární balení, například automatické zatěsňování blisterových obalů do krabic. Tato klasifikace označuje maximální povolený počet suspendovaných částic ve vzduchu na kubický metr. Třída 7 umožňuje až 3 520 000 částic (o velikosti 0,5 mikrometru a větších) na kubický metr, zatímco třída 8 povoluje až 35 200 000. Konkrétní požadovaná třída závisí na typu výrobku, fázi výroby a příslušných regulačních požadavcích. Vysokorychlostní zařízení pro balení do krabic sterilních nebo vysokorizikových výrobků obvykle vyžadují přísnější podmínky třídy ISO 7.
Trh kartonážní stroj na léčiva sama musí být umístěna a navržena tak, aby tyto standardy kvality vzduchu udržovala. To znamená, že vnější povrchy stroje, kontaktní body a prostor pro jeho provoz nesmí uvolňovat částice, vydávat plyn nebo znečišťovat řízené prostředí. Špatně navržené nebo nekompatibilní zařízení může ohrozit celou klasifikaci čistého prostoru, čímž se prostor stane pro výrobu nepoužitelným a vyžaduje drahé nápravné opatření.
Specifikace materiálů a povrchů
Zařízení pro balení do krabic vysokou rychlostí musí být vyrobena z materiálů, které odolávají tvorbě částic a umožňují snadné čištění. Nerezová ocel (zejména třída 316L) je průmyslovým standardem pro vnější povrchy i komponenty, které přicházejí do kontaktu s výrobkem. Všechny vystavené povrchy musí být hladké, nekorozivní a bez trhlin, štěrbin nebo drsných míst, která by zachycovala prach nebo bakteriální biofilm. Automatizované farmaceutické balicí zařízení nesmí obsahovat pórovité materiály, neomítnuté železo ani konvenční povlaky, které se v čistém prostředí rozkládají.
Plastové komponenty, pokud jsou použity, musí být farmaceutické kvality a schváleny pro použití v čistých prostředích. Těsnění, manžety a vnitřní potrubí musí splňovat normy FDA nebo Evropského lékopisu. Spojení, upevňovací prvky a vstupy kabelů vyžadují specializované utěsněné příslušenství, aby se zabránilo uniku mikročástic a vniknutí kontaminantů během provozu.
Řízení prostředí a uživatelské rozhraní
Integrace systému HVAC a kompatibilita s prouděním vzduchu
Farmaceutický stroj pro balení do krabic se musí bezproblémově integrovat se systémem vytápění, větrání a klimatizace (HVAC) zařízení. Teplo vyvíjené strojem, výměna vzduchu a výfukové proudy nesmí narušit kladný tlakový rozdíl čistého prostoru ani laminární vzor proudění vzduchu. Automatické systémy pro balení do blistrových obalů obvykle vyvíjejí významné množství tepla z pohonných motorů, pneumatických systémů a míst tření. Toto teplo je nutné řídit tak, aby nedocházelo k místní turbulenci nebo mrtvým zónám, kde se hromadí částice.
Zařízení musí umožňovat účinné čištění a dezinfekci bez poškození kritických komponent. Dezinfekční prostředky používané v prostředích farmaceutické balicí automatizace jsou často pára peroxidu vodíku, izopropanol nebo chlorové přípravky. Materiály a těsnění stroje musí být chemicky odolné vůči těmto prostředkům. Odtokové cesty, připojení technických zařízení a kabelové trasy musí být navrženy tak, aby nedocházelo k hromadění dezinfekčních kapalin.
Interakce personálu a řízení přístupu
Zařízení pro rychlé balení do krabic musí minimalizovat potřebu častého zásahu obsluhy uvnitř čistého prostoru. Všechny ovládací rozhraní, místa naskladnění materiálu a tlačítka nouzového zastavení musí být přístupná z oblasti personálu čistého prostoru nebo za průhlednou bariérou, aby se snížila frekvence vstupu personálu. Pokud musí obsluha přímo pracovat s automatizovaným vybavením pro farmaceutické balení, musí být fyzický návrh stroje přizpůsoben požadavkům na ochranný oděv (tzv. bunny suits, rukavice, obuvové převleky), aby nedošlo k zachycení částí oděvu nebo k přenosu kontaminace.
Balící stroj musí poskytovat jasnou vizuální i zvukovou zpětnou vazbu prostřednictvím řídicího systému, který zajišťuje integritu dat a auditní stopy. Elektronické řídicí systémy musí splňovat požadavky FDA 21 CFR Part 11 pro farmaceutickou validaci, včetně dokumentace validace systému, postupů řízení změn a zabezpečení elektronických záznamů.
Dokumentace, validace a ověření souladu
Kvalifikace návrhu a kvalifikace instalace
Každý farmaceutický kartonovací stroj musí projít kvalifikací návrhu (DQ) a kvalifikací instalace (IQ) před použitím v produkci. Fáze DQ potvrzuje, že návrh zařízení splňuje všechny požadavky GMP a provozní specifikace. Dokumentace automatického kartonovacího stroje pro blistrové obaly musí obsahovat certifikáty materiálů, náčrtky návrhu, analýzu proudění vzduchu, údaje o uvolňování částic a výsledky testů kompatibility se čistými místnostmi. IQ ověřuje správnou instalaci zařízení, včetně správného připojení všech systémů, kalibrace a funkčnosti podle návrhu.
Operační kvalifikace (OQ) následuje a testuje schopnost zařízení provádět balicí cykly bez vytváření produktů mimo specifikaci nebo zavádění kontaminace. Automatizovaný farmaceutický balicí systém musí být testován v celém rozsahu svého provozního rozsahu – změny rychlosti, různé velikosti produktů, extrémní hodnoty vlhkosti – aby bylo potvrzeno konzistentní chování za všech schválených podmínek. Kvalifikace výkonu (PQ) zahrnuje skutečné výrobní běhy s ověřenými a otestovanými produkty, aby bylo potvrzeno, že balicí stroj udržuje kvalitu produktu po celou dobu výrobního cyklu.
Trvalá shoda a řízení změn
Po ověření musí vybavení pro balení do krabic vysokou rychlostí zůstat v souladu s požadavky prostřednictvím pravidelné údržby, kalibrace, dokumentace čistících protokolů a periodického opětovného ověření. Jakákoli změna – aktualizace firmwaru, výměna dílů, změny postupů dezinfekce – spouští proces řízení změn, aby se posoudilo, zda je nutné provést opětovné ověření. Události kontaminace čistých prostor, výsledky testování částic a vyšetření poruch zařízení musí být zdokumentovány a sledovatelné.
Plán údržby farmaceutického zařízení pro balení do krabic musí brát v úvahu prostředí čistého prostoru. Filtry je třeba měnit podle monitorovaného plánu a náhradní díly musí být kompatibilní s prostředím čistého prostoru. Postupy preventivní údržby musí být ověřeny tak, aby bylo zajištěno, že údržbové činnosti nezpůsobí kontaminaci ani neporuší soulad zařízení s požadavky na čisté prostory.
Často kladené otázky
Jaký je rozdíl mezi čistými prostory třídy ISO 7 a třídy ISO 8 pro zařízení pro balení do krabic?
Klasifikace ISO třídy 7 umožňuje 3 520 000 částic na kubický metr (0,5 mikrometru nebo větších), zatímco klasifikace ISO třídy 8 umožňuje 35 200 000. Třída 7 je přísnější a obvykle se vyžaduje pro výrobky s vyšším rizikem nebo pro stérilní výrobu. Klasifikace určuje povolené počty částic ve vzduchu a má přímý dopad na specifikace automatického balení do blistrových krabiček a na požadované environmentální kontroly. Typ vašeho výrobku a regulační požadavky rozhodují o tom, jakou klasifikaci musí vaše zařízení pro automatizované farmaceutické balení udržovat.
Může standardní průmyslový stroj pro balení do krabiček pracovat v GMP čisté místnosti?
Ne. Standardní průmyslové stroje nejsou navrženy pro kompatibilitu s čistými místnostmi. Jednotka pro rychlé balení do krabic, speciálně vyvinutá pro farmaceutické použití, musí být zhotovena z nerezové oceli, mít utěsněné konektory, ověřené materiály a postupy čištění kompatibilní s čistými místnostmi. Farmaceutický kartonovací stroj musí projít protokoly DQ, IQ, OQ a PQ, které standardní zařízení nesplňují. Nepodporovaná zařízení představují riziko kontaminace výrobku, nesouladu s předpisy a stažení výrobku z trhu.
Jak často je třeba farmaceutický kartonovací stroj znovu ověřit?
Četnost opětovné validace závisí na regulačních pokynech, stáří zařízení, historii údržby a jakýchkoli změnách provedených v systému. Obvykle je standardem roční přezkum, přičemž plná opětovná validace se spouští po významných opravách, rozsáhlé údržbě, aktualizacích softwaru nebo změnách prostředí čistých místností. Po přemístění zařízení, delší nepoužitelnosti nebo událostech kontaminace může být vyžadována komplexní opětovná validace automatického systému pro balení do blistrových krabiček. Konkrétní harmonogram opětovné validace pro vaši automatizovanou farmaceutickou balicí linku stanovují váš oddělení zajištění kvality a regulační auditor.