
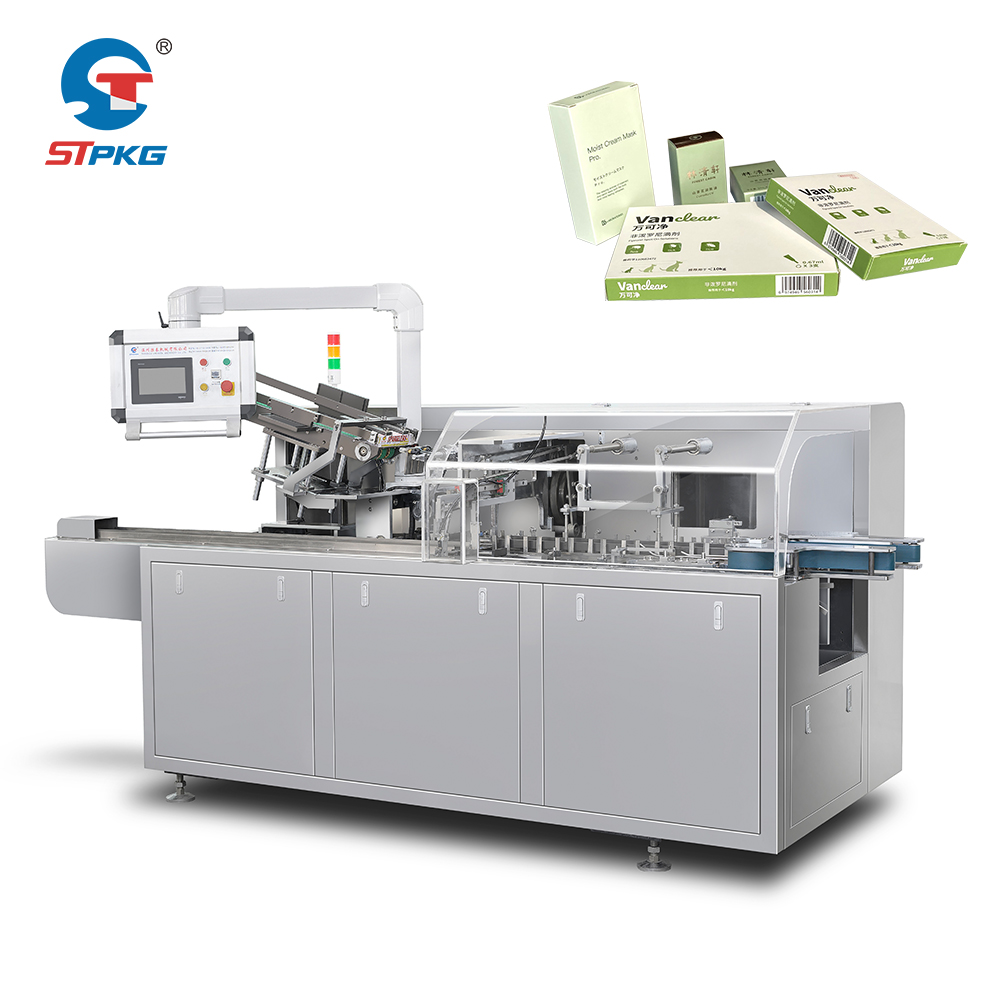
Zgodność z wymaganiami czystych pomieszczeń jest bezwzględnie konieczna w produkcji farmaceutycznej. Każde maszyna do opakowywania leków działające w środowisku regulowanym musi spełniać surowe standardy dobrej praktyki produkcyjnej (GMP), zaprojektowane w celu ochrony integralności produktu oraz bezpieczeństwa pacjentów. Te standardy określają nie tylko mechaniczne możliwości maszyny, ale także jej materiały, filozofię projektowania, systemy sterowania oraz protokoły interakcji ze środowiskiem.
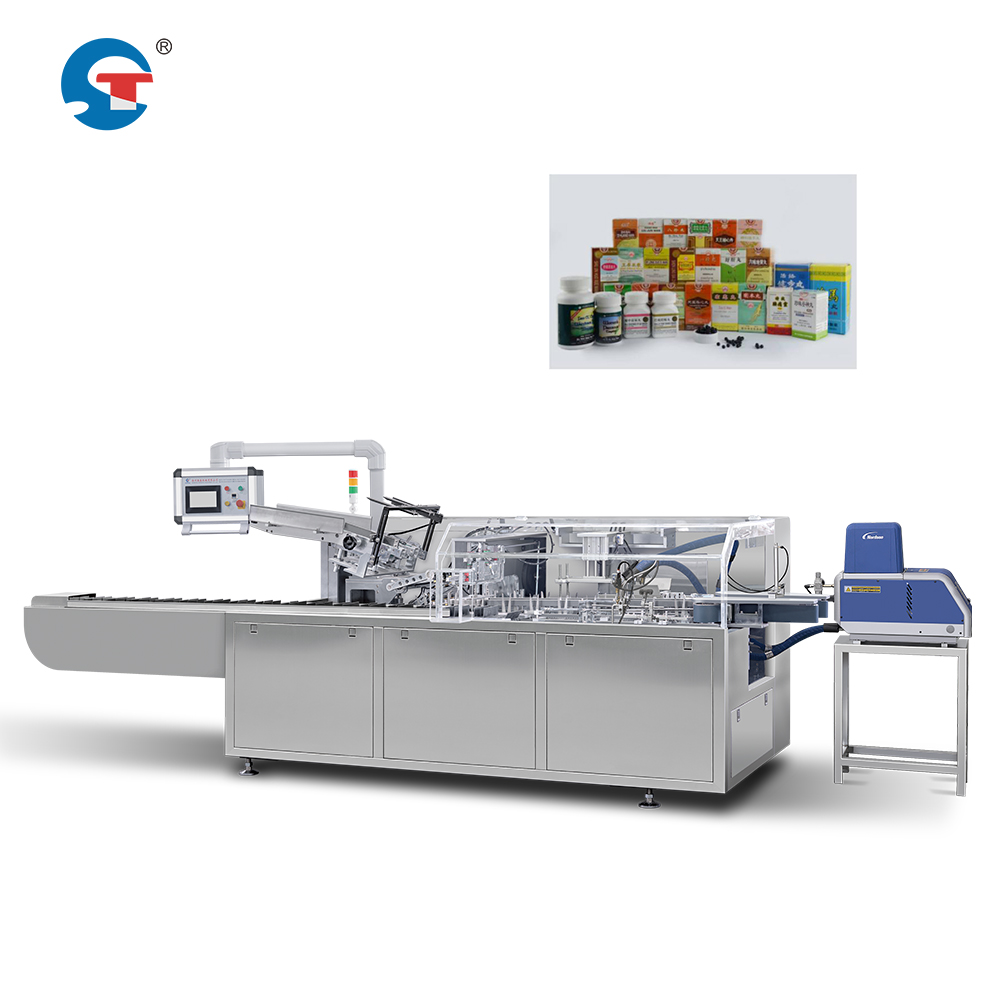
Ramka regulacyjna dotycząca zautomatyzowanych operacji pakowania blisterowego do kartoników oraz ogólnych rozwiązań automatyzacji pakowania farmaceutycznego staje się coraz surowsza w Ameryce Północnej, Europie oraz regionie Azji i Pacyfiku. Zrozumienie, do której klasy czystych pomieszczeń należy dopasować swoją działalność oraz jak sprzęt musi być dostosowany do tego środowiska, stanowi podstawę unikania kosztownych naruszeń zasad zgodności oraz przestojów produkcyjnych.
Klasyfikacja czystych pomieszczeń oraz wymagania dotyczące rozmieszczenia sprzętu
Standardy ISO dla czystych pomieszczeń w operacjach pakowania do kartoników
Obiekty produkcyjne farmaceutyczne zazwyczaj działają w czystych pomieszczeniach klasy ISO 7 (dawniej klasa 100 000) lub klasy ISO 8 (dawniej klasa 10 000) podczas operacji wtórnego opakowywania, takich jak automatyczne kartonowanie blisterów. Klasyfikacja określa maksymalną liczbę cząstek zawieszonych w powietrzu na metr sześcienny. Klasa 7 dopuszcza do 3 520 000 cząstek (o średnicy 0,5 mikrona lub większej) na metr sześcienny, podczas gdy klasa 8 dopuszcza do 35 200 000. Dokładna klasa zależy od rodzaju produktu, etapu produkcji oraz obowiązujących przepisów prawnych. Wysokoprędkościowe urządzenia do pakowania w pudełka produktów sterylnych lub o wysokim ryzyku zwykle wymagają surowszych warunków klasy 7.
The maszyna do opakowywania leków samo urządzenie musi być odpowiednio umieszczone i zaprojektowane tak, aby utrzymywać te standardy jakości powietrza. Oznacza to, że zewnętrzne powierzchnie maszyny, punkty kontaktu oraz obszar jej działania nie mogą emitować cząsteczek, wydzielać gazów lub wprowadzać zanieczyszczeń do kontrolowanego środowiska. Źle zaprojektowane lub niezgodne z wymogami urządzenia mogą zagrozić całkowitą klasyfikacją czystej strefy, czyniąc przestrzeń nieodpowiednią do produkcji i wymuszając kosztowne działania naprawcze.
Specyfikacje materiałów i powierzchni
Wyposażenie do pakowania w pudełka z wysoką prędkością musi być wykonane z materiałów odpornych na generowanie cząstek i ułatwiających łatwe czyszczenie. Stal nierdzewna (szczególnie gatunek 316L) jest standardem branżowym dla powierzchni zewnętrznych oraz elementów stykających się z produktem. Wszystkie wystające powierzchnie muszą być gładkie, niekorodujące oraz wolne od pęknięć, szczelin lub chropowatości, które mogłyby zatrzymywać kurz lub błony bakteryjne. Automatyczne wyposażenie do pakowania farmaceutycznego nie może zawierać materiałów porowatych, niepomalowanego żelaza ani konwencjonalnych powłok ulegających degradacji w środowisku czystej strefy.
Elementy plastyczne, jeśli są stosowane, muszą być klasy farmaceutycznej i zatwierdzone do użytku w czystych strefach. Uszczelki, kładki i wewnętrzne przewody muszą spełniać normy FDA lub Europejskiej Farmakopei. Połączenia, elementy mocujące oraz otwory kablowe wymagają specjalnych uszczelnionych elementów złącznych, aby zapobiec ucieczce mikrocząstek i przedostawaniu się zanieczyszczeń podczas pracy.
Kontrola środowiska i interfejs operatora
Integracja systemu wentylacji i klimatyzacji oraz zgodność z przepływem powietrza
Maszyna do opakowywania leków w tekturowe pudełka musi się bezproblemowo integrować z systemem ogrzewania, wentylacji i klimatyzacji (HVAC) obiektu. Ciepło generowane przez maszynę, wypieranie powietrza oraz strumienie odpadowe nie mogą zakłócać dodatniego gradientu ciśnienia w pomieszczeniu czystym ani wzorów laminarnego przepływu powietrza. Automatyczne systemy do opakowywania blisterów w tekturowe pudełka zwykle generują znaczne ilości ciepła z napędów silnikowych, układów pneumatycznych oraz punktów tarcia. To ciepło należy skutecznie odprowadzać, unikając przy tym lokalnych zawirowań lub stref martwych, w których gromadzą się cząstki.
Urządzenie musi umożliwiać skuteczne czyszczenie i dezynfekcję bez uszkadzania kluczowych komponentów. Roztwory dezynfekcyjne stosowane w środowiskach automatyzacji opakowań farmaceutycznych to często para nadtlenku wodoru, alkohol izopropylowy lub środki oparte na chlorze. Materiały i uszczelki maszyny muszą być chemicznie odporne na te środki. Ścieżki odpływu, połączenia z sieciami technologicznymi oraz trasy kabli muszą być zaprojektowane tak, aby zapobiegać gromadzeniu się płynów dezynfekcyjnych.
Interakcja personelu i kontrola dostępu
Wyposażenie do pakowania w pudełka o wysokiej wydajności musi minimalizować konieczność częstego ingerowania operatora wewnątrz czystej strefy. Wszystkie interfejsy sterowania, punkty załadunku materiałów oraz przyciski awaryjnego zatrzymania powinny być dostępne z obszaru przeznaczonego dla personelu w czystej strefie lub za przezroczystą barierą, aby zmniejszyć częstotliwość wchodzenia osób do wnętrza czystej strefy. Gdy operatorzy muszą bezpośrednio obsługiwać automatyczne wyposażenie do opakowywania leków, wymagania dotyczące odzieży ochronnej (kombinezony typu „bunny suit”, rękawiczki, ochraniacze na buty) muszą zostać uwzględnione w fizycznym projekcie maszyny, aby zapobiec zaplątaniu się lub przeniesieniu zanieczyszczeń.
Maszyna do kartonowania musi zapewniać wyraźne wizualne i dźwiękowe sygnały zwrotne poprzez system sterowania, który zachowuje integralność danych oraz śledzi wszystkie działania (audit trails). Sterowanie elektroniczne musi spełniać wymagania FDA zgodnie z rozdziałem 21 CFR Part 11 dotyczącymi walidacji w branży farmaceutycznej, w tym dokumentacji walidacji systemu, procedur kontroli zmian oraz zabezpieczenia elektronicznych rejestrów.
Dokumentacja, walidacja i weryfikacja zgodności
Kwalifikacja projektu i kwalifikacja instalacji
Każda farmaceutyczna maszyna do pakowania w tekturowe pudełka musi przejść kwalifikację projektu (DQ) oraz kwalifikację instalacji (IQ) przed użyciem w produkcji. Etap DQ potwierdza, że projekt urządzenia spełnia wszystkie wymagania GMP oraz specyfikacje operacyjne. Dokumentacja automatycznej maszyny do pakowania blisterów w tekturowe pudełka musi zawierać certyfikaty materiałów, rysunki projektowe, analizę przepływu powietrza, dane dotyczące odpadzania cząstek oraz wyniki badań zgodności z wymaganiami czystych pomieszczeń. IQ weryfikuje poprawność instalacji urządzenia, w tym prawidłowe połączenie wszystkich systemów, ich kalibrację oraz funkcjonowanie zgodnie z projektem.
Kwalifikacja operacyjna (OQ) następuje po kwalifikacji instalacyjnej i funkcjonalnej i polega na testowaniu zdolności urządzenia do wykonywania cykli pakowania bez generowania produktów spoza specyfikacji lub wprowadzania zanieczyszczeń. System automatyzacji opakowań farmaceutycznych musi zostać przetestowany w całym zakresie pracy – zmiany prędkości, różne rozmiary produktów, skrajne wartości wilgotności – aby potwierdzić spójną wydajność we wszystkich zatwierdzonych warunkach. Kwalifikacja wydajnościowa (PQ) obejmuje rzeczywiste serie produkcyjne z użyciem zwalidowanych i przetestowanych produktów w celu potwierdzenia, że maszyna do pakowania kartonowego utrzymuje jakość produktu przez cały cykl produkcyjny.
Trwała zgodność z wymaganiami oraz zarządzanie zmianami
Po zweryfikowaniu sprzęt do pakowania w wysokiej prędkości musi pozostawać zgodny z wymaganiami poprzez regularne konserwacje, kalibracje, dokumentowanie rejestrów czyszczenia oraz okresowe ponowne walidacje. Każda modyfikacja — aktualizacje oprogramowania układowego, wymiana części, zmiany procedur dezynfekcji — uruchamia proces kontroli zmian w celu oceny potrzeby ponownej walidacji. Zdarzenia zanieczyszczenia pomieszczeń czystych, wyniki badań cząsteczkowych oraz dochodzenia dotyczące awarii sprzętu muszą być udokumentowane i śledzone.
Harmonogram konserwacji maszyny farmaceutycznej do kartonowania musi uwzględniać środowisko pomieszczenia czystego. Filtry należy wymieniać zgodnie z monitorowanym harmonogramem, a części zamienne muszą być kompatybilne z warunkami pomieszczenia czystego. Procedury konserwacji zapobiegawczej muszą zostać zwalidowane, aby zapewnić, że działania konserwacyjne nie wprowadzają zanieczyszczeń ani nie naruszają zgodności sprzętu z wymaganiami dotyczącymi pomieszczeń czystych.
Często zadawane pytania
Jaka jest różnica między pomieszczeniami czystymi klasy ISO 7 a klasą ISO 8 dla sprzętu do kartonowania?
Klasa ISO 7 dopuszcza 3 520 000 cząstek na metr sześcienny (o średnicy 0,5 mikrona lub większej), podczas gdy klasa ISO 8 dopuszcza 35 200 000. Klasa 7 jest surowsza i zwykle wymagana przy produkach o wyższym ryzyku lub w procesach sterylnej produkcji. Klasyfikacja określa dopuszczalną liczbę cząstek w powietrzu i ma bezpośredni wpływ na specyfikacje automatycznych maszyn do pakowania blisterowego w kartoniki oraz na wymagane kontrole środowiskowe. Typ Państwa produktu oraz obowiązujące wymagania regulacyjne decydują, jaką klasę musi utrzymywać zakład automatyzacji opakowań farmaceutycznych.
Czy standardowa przemysłowa maszyna do pakowania w kartoniki może działać w czystej strefie zgodnej z zasadami GMP?
Nie. Standardowe maszyny przemysłowe nie są zaprojektowane z myślą o zgodności z wymogami czystych pomieszczeń. Jednostka do szybkiego pakowania w pudełka, specjalnie zaprojektowana do zastosowań farmaceutycznych, musi być wykonana ze stali nierdzewnej, posiadać uszczelnione łączenia, zweryfikowane materiały oraz procedury czyszczenia zgodne z wymogami czystych pomieszczeń. Maszyna farmaceutyczna do pakowania w kartony musi przejść protokoły DQ, IQ, OQ i PQ, których standardowe urządzenia nie są w stanie spełnić. Maszyny niespełniające wymogów niosą ryzyko zanieczyszczenia produktu, niezgodności z przepisami regulacyjnymi oraz wycofania produktu z rynku.
Jak często należy ponownie walidować maszynę farmaceutyczną do pakowania w kartony?
Częstotliwość ponownej walidacji zależy od wytycznych regulacyjnych, wieku sprzętu, historii konserwacji oraz wszelkich zmian wprowadzonych do systemu. Zazwyczaj standardem jest coroczna przeglądarka, podczas gdy pełna ponowna walidacja jest wymagana po przeprowadzeniu dużych napraw, istotnej konserwacji, aktualizacji oprogramowania lub zmian w środowisku czystej strefy. Po przeniesieniu sprzętu, długotrwałym postoju lub zdarzeniach zanieczyszczenia może być konieczna kompleksowa ponowna walidacja automatycznego systemu pakowania blisterów do kartonów. Konkretny harmonogram ponownej walidacji dla działania z zakresu automatyzacji opakowań farmaceutycznych określa dział Zapewnienia Jakości oraz inspektor regulacyjny.
Spis treści
- Klasyfikacja czystych pomieszczeń oraz wymagania dotyczące rozmieszczenia sprzętu
- Kontrola środowiska i interfejs operatora
- Dokumentacja, walidacja i weryfikacja zgodności
-
Często zadawane pytania
- Jaka jest różnica między pomieszczeniami czystymi klasy ISO 7 a klasą ISO 8 dla sprzętu do kartonowania?
- Czy standardowa przemysłowa maszyna do pakowania w kartoniki może działać w czystej strefie zgodnej z zasadami GMP?
- Jak często należy ponownie walidować maszynę farmaceutyczną do pakowania w kartony?