
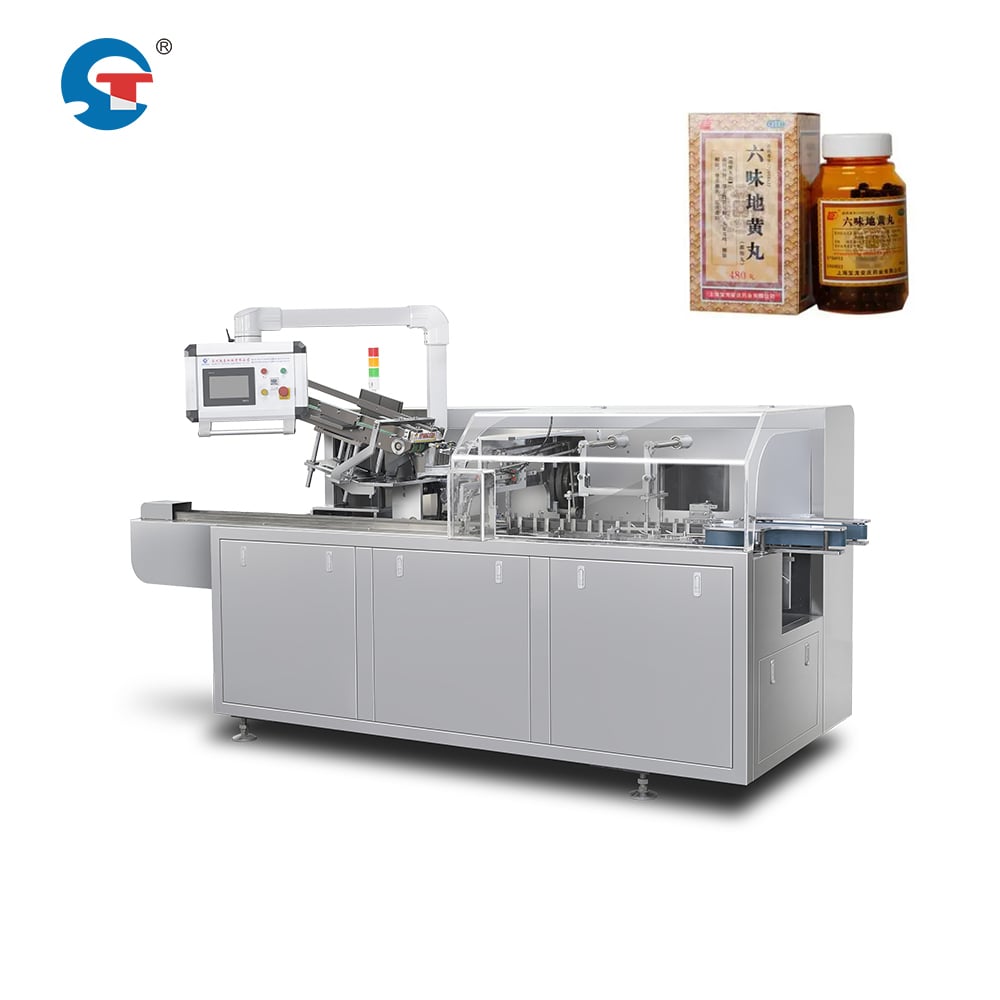
Korskontaminering utgör ett av de mest kritiska utmaningarna inom farmaceutisk tillverkning, särskilt vid snabb på varandra följande bearbetning av flera produktbatch. farmaceutisk Kartongmaskin måste integrera sofistikerade isolerings-, rengörings- och valideringsprotokoll för att säkerställa att rester från ett parti inte påverkar integriteten hos efterföljande partier. Att förstå hur dessa maskiner förhindrar korskontaminering är avgörande för tillverkare som strävar efter att upprätthålla regleringsenlighet, skydda produktkvaliteten och säkra patientsäkerheten under hela sina verksamheter.
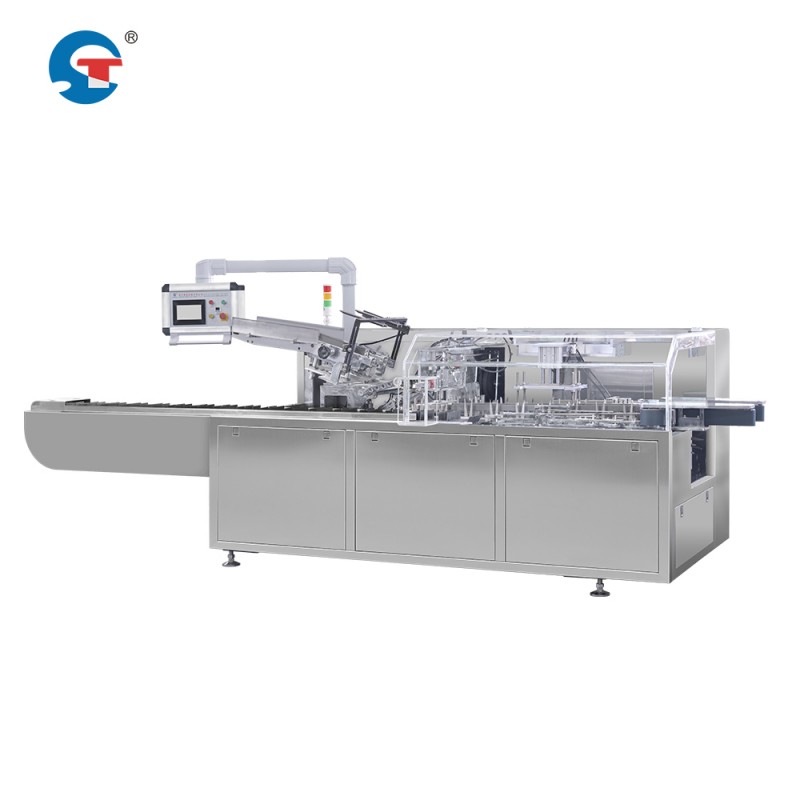
Modern farmaceutisk Kartongmaskin systemen är konstruerade med flerskiktade säkerhetsåtgärder som specifikt syftar till att hantera risken för korskontaminering. Dessa omfattar fysiska avskiljningsmekanismer, avancerade rengöringscykler, övervakning i realtid samt omfattande valideringsramverk som tillsammans säkerställer batchens integritet och efterlevnad av regleringar. Organisationer som investerar i maskiner med robusta funktioner för kontamineringsskydd minskar kraftigt antalet återkallanden, slöseri och regleringspåföljder samtidigt som de stärker förtroendet för produktens konsekvens.
Avskiljning och utrustningsdesign för kontroll av kontaminering
Fysisk avskiljning under produktövergång
Den första försvarslinjen mot korskontaminering innebär fysisk isolering av produktens väg inom maskinen. Modern kartongutrustning omfattar utbytbara och ersättningsbara kontaktdelar, såsom guider, magasin och matningsmekanismer, som kommer i direkt kontakt med läkemedelsprodukten. När man byter mellan olika partier eller produktformuleringar tar operatörerna bort dessa komponenter och ersätter dem med rena, validerade alternativ eller rengör noggrant befintliga delar med hjälp av validerade protokoll. Denna uppdelade konstruktion säkerställer att resterande produktpartiklar eller kemiska spår inte kan migrera mellan partier via gemensamma mekaniska vägar.
Dessutom inkluderar maskinarkitekturen förseglade, specialiserade lagringsområden för tryckta kartonger, produkter och förpackningsmaterial som bibehåller miljöisolering under hela kartongeringscykeln. Separata försörjningsleder och behållare eliminerar möjligheten till produktblandning vid källpunkterna. När den automatiserade förpackningsutrustningen för läkemedel byter mellan partier kan maskinoperatören fysiskt separera komponenter utan att demontera hela systemet, vilket minskar driftstopp samtidigt som kontaminationsbarriärer bibehålls.
Rengöring-i-plats och Rengörning-genom-utbyte-system
Avancerade farmaceutiska kartongmaskinsystem integrerar rengöringsprocesser på plats (CIP) som möjliggör grundlig spolning och desinficering utan krav på manuell demontering. Dessa system använder validerade rengöringsmedel, kontrollerade flödeshastigheter och exakta kontakttider för att ta bort rester av produkt, smörjmedel och potentiella allergener från interna kanaler. CIP-cykeln inkluderar vanligtvis en förspolning, en tvätt med tvåtmedel, en efterspolning och en torkfas, där varje fas övervakas vad gäller tryck, temperatur och flödeskonstans för att säkerställa effektiv borttagning av föroreningar mellan partier.
För komponenter som inte kan rengöras effektivt på plats betonar utrustningsdesignen snabbväxlingsmekanismer och modulär konstruktion. Operatörer kan snabbt byta ut kontaktdelar mot steriliserade alternativ, vilket eliminerar behovet av längre CIP-cykler och minimerar tiden för byte mellan partier. Detta tillvägagångssätt kombinerar effektiviteten hos kartongmaskiners hastighet och genomströmningskrav med förebyggande av kontaminering, så att tillverkare kan upprätthålla höga produktionsvolymer utan att göra avkall på säkerhetsprotokoll.
Övervakning och valideringsramverk i realtid
Övervakning av miljö och utrustning under drift
Kraven inom läkemedelsförpackning avseende efterlevnad och validering kräver kontinuerlig verifiering av att åtgärder för förebyggande av kontaminering förblir effektiva under hela produktionsloppen. Moderna kartongmaskiner integrerar sensorer som övervakar lufttrycksdifferenser, partikelantal och renligheten på utrustningens ytor i realtid. Dessa sensorer genererar digitala register som tillhandahåller spårbar dokumentation av åtgärder för förebyggande av kontaminering, vilket stödjer regleringsgranskningar och visar efterlevnad av god tillverkningspraxis (GMP).
Temperatur- och fuktighetssensorer inbyggda i maskinen upptäcker miljöförhållanden som kan påverka produktens stabilitet eller främja mikrobiell tillväxt mellan partier. Om mätvärdena avviker från validerade intervall utlöser systemet automatiskt varningar och stoppar produktionen, vilket förhindrar oavsiktlig korskontaminering orsakad av miljömässig försämring. Denna automatiserade övervakning eliminerar beroendet av manuell inspektion och säkerställer konsekvent kontaminationsförebyggande vid alla partier, oavsett operatörsarbetspass eller anläggningsförhållanden.
Dokumentation och spårbarhet för partier
Varje parti som bearbetas i en farmaceutisk förpackningsmaskin måste åtföljas av omfattande dokumentation som registrerar alla rengöringsvalideringar, kontroller av utrustningens status och procedurer för produktövergång. Moderna system genererar automatiskt dessa register, inklusive tidsstämplar, operatörsidentifikationer och sensordata som verifierar att protokoll för förebyggande av föroreningar har utförts korrekt. Om korskontaminering ändå inträffar trots förebyggande åtgärder kan regleringsmyndigheter och tillverkare använda dessa register för att identifiera orsaken och vidta riktade åtgärder som förhindrar återkomst.
Spårbarhetsramverket registrerar även materialpartinummer, produktidentiteter och källor för förpackningskomponenter, vilket möjliggör snabb identifiering av samtliga berörda partier om föroreningar upptäcks efter produktionen. Denna funktion är avgörande för genomförandet av målade återkallanden och skyddet av folkhälsan, samtidigt som ekonomiska konsekvenser för tillverkaren och leveranskedjans parter minimeras.
Underhåll, validering och protokoll för kontinuerlig förbättring
Förhindrande underhåll och utrustningskvalificering
Kraven på läkemedelsförpackningens efterlevnad och validering inkluderar formella kvalificeringsprotokoll som verifierar effektiviteten i föroreningsförebyggande åtgärder innan produktionen påbörjas och därefter periodiskt. Installationskvalificering (IQ), driftkvalificering (OQ) och prestandakvalificering (PQ) undersöker rengöringseffektivitet, sensorernas noggrannhet och åtgärder för föroreningskontroll under verkliga produktionsförhållanden. Dessa valideringar fastställer referensvärden för prestanda och definierar godtagbara gränser för utrustningens drift, vilket säkerställer att den automatiserade förpackningsutrustningen för läkemedel behåller sina förmågor att förebygga föroreningar under hela dess driftsliv.
Förhållningsvisa underhållsplaner tar itu med mekanisk slitage, sensoravdrift och försämring av rensystem som på sikt kan äventyra kontaminationsförebyggande åtgärder. Regelmässig utbyte av packningar, tätningsringar och komponenter i rensystemet förhindrar vägar för ackumulering av produktrester eller mikrobiell kolonisering. Genom att hålla utrustningen inom validerade specifikationer säkerställer tillverkare att hastighets- och kapacitetsspecifikationerna för kartongmaskiner fortfarande uppnås, samtidigt som tillförlitligheten för kontaminationsförebyggande åtgärder bevaras under längre produktionsserier.
Ständig förbättring och rotorsaksanalys
När bekymmer kring föroreningar uppstår trots förebyggande åtgärder använder läkemedelsframställare strukturerad rotorsaksanalys för att identifiera bidragande faktorer och vidta rättande åtgärder. Utformningen av läkemedelskartongmaskiner kan förbättras utifrån dessa resultat, vilket leder till förbättrade isoleringsmekanismer, förstärkta rengöringsprotokoll eller uppgraderad sensorteknologi. Samarbetet inom branschen och regleringsmyndigheternas återkoppling driver en kontinuerlig utveckling av standarder för föroreningsskydd, så att maskiner av nästa generation inkluderar erfarenheter från tidigare incidenter inom hela tillverkningsgemenskapen.
Tillverkare som aktivt deltar i underhåll, övervakning och förbättringsaktiviteter får en djupare förståelse för sin specifika utrustnings förmåga och begränsningar när det gäller föroreningsförebyggande åtgärder. Denna kunskap möjliggör optimering av procedurer för byte av produktbatch, tidsplanering av rengöringscykler och produktionsscheman som balanserar effektivitet med absolut säkerhetsgaranti, vilket till slut stärker företagets regleringsmässiga ställning och marknadsreputation.
Vanliga frågor
Hur ofta bör validering av rengöring utföras på farmaceutisk förpackningsutrustning?
Rengöringsvalidering för farmaceutiska kartongmaskiner bör utföras initialt under utrustningskvalificering (IQ/OQ/PQ-faser) och sedan med fastställda intervall eller vid betydande modifikationer av utrustningen. Myndighetsriktlinjer föreslår omvalidering efter större reparationer, utbyte av kontaktdelar eller ändringar i validerade rengöringsrutiner. Många anläggningar utför förkortad rengöringsverifiering mellan partier för att bekräfta att standardrengöringscykler fortfarande är effektiva, vilket säkerställer att kraven på farmaceutisk förpackning och validering kontinuerligt uppfylls under produktionen.
Kan en enda farmaceutisk kartongmaskin bearbeta olika produktformuleringar utan risk för korskontaminering?
Ja, en korrekt utformad farmaceutisk kartongmaskin kan säkert hantera olika formuleringar om den är utrustad med effektiva avskiljningsfunktioner, validerade rengöringsprotokoll och omfattande övervakningssystem. Tillverkare måste dock införa strikta bytprocedurer som inkluderar borttagning och utbyte av kontaktdelar, genomförande av validerade rengöringscykler samt verifiering av att utrustningen är redo innan nya produkter introduceras. Övergångar med hög risk (till exempel mellan produkter med starkt verksamma ingredienser) kan kräva förlängd spolning, ytterligare sköljcykler eller helt utbyte av utrustning istället för rengöring på plats för att säkerställa att föroreningar förhindras.
Vilken dokumentation krävs för att visa att korskontaminering förhindras under regleringsgranskningar?
Regleringsgranskningar kräver att tillverkare tillhandahåller utrustningskvalificeringsdokument (IQ/OQ/PQ-rapporter), validerade rengöringsförfaranden med stödjande effikacidata, batchproduktionsdokument som dokumenterar genomförandet och verifieringen av rengöring, miljöövervakningsdata, underhållsloggar för utrustning samt rapporter om rotorsaksutredningar vid eventuella misstänkta föroreningsincidenter. Den automatiserade förpackningsutrustningen för läkemedel måste generera automatiserade dokument som registrerar sensordata, tidsstämplar och operatörens åtgärder under varje batchkörning. Denna omfattande dokumentation visar att kraven på efterlevnad och validering av läkemedelsförpackning har implementerats och verifierats systematiskt, vilket ger regleringsmyndigheterna tillförlitlighet vad gäller produktsäkerhet och tillverkningsintegritet.