
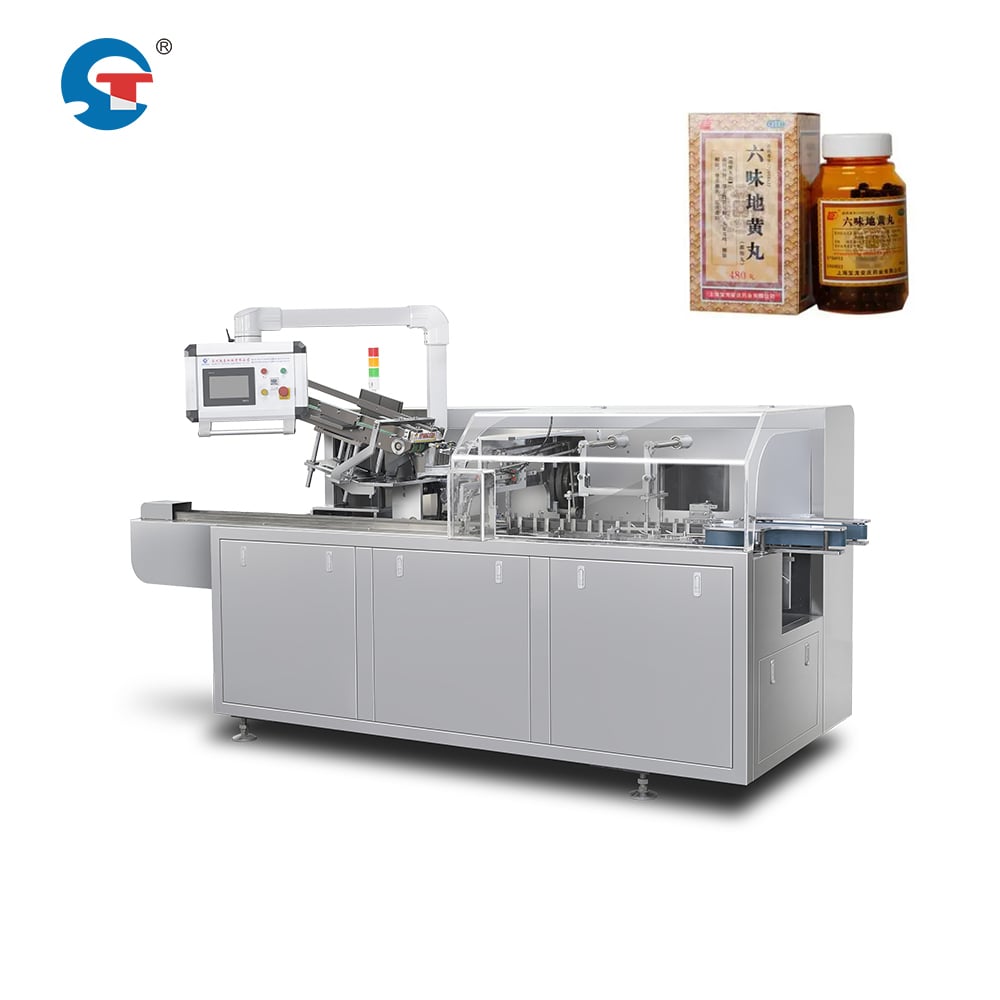
異物混入は、特に短時間で複数の製品ロットを連続して製造する医薬品生産において、最も重大な課題の一つです。 医薬品段ボール包装機 こうした機器には、前ロットの残留物が次ロットの品質に影響を与えないよう、高度な隔離・洗浄・検証プロトコルを組み込む必要があります。異物混入防止機能の仕組みを理解することは、規制対応の維持、製品品質の確保、そして患者安全の守り抜きを目指すメーカーにとって不可欠です。
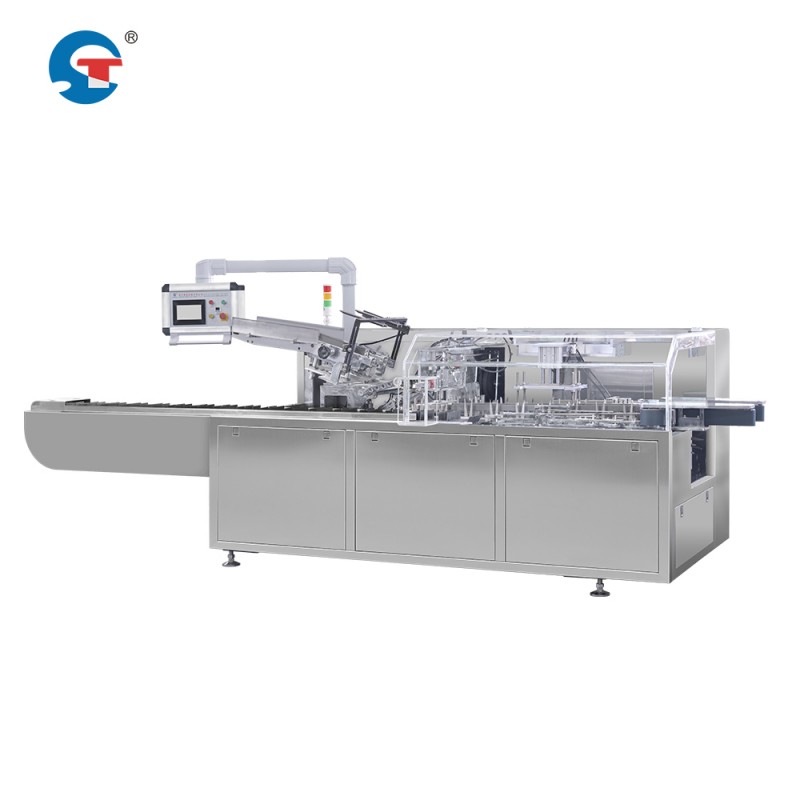
最新の 医薬品段ボール包装機 システムは、クロスコンタミネーションのリスクに対処するために特別に設計された、複数段階の保護機能を備えており、物理的な分離機構、高度な洗浄サイクル、リアルタイム監視、および包括的な検証フレームワークが含まれます。これらは総合的に作用し、ロットの完全性と規制への適合性を確保します。汚染防止機能が充実した機器への投資を行う企業は、リコールや廃棄物、規制上の制裁を大幅に削減できるだけでなく、製品の一貫性に対する信頼も高めることができます。
汚染防止のための工程分離および機器設計
製品切替時の物理的隔離
異物混入を防ぐための第一線の対策は、機械内部における製品の物理的な搬送経路を分離することです。最新のカートン詰め装置では、ガイド、ホッパー、供給機構など、医薬品に直接接触する部品を着脱・交換可能としています。異なるロット間や異なる処方の製品間で切替を行う際には、オペレーターがこれらの部品を取り外し、清掃済みかつ検証済みの代替部品に交換するか、あるいは検証済みの手順に基づいて既存の部品を十分に洗浄します。このような区画化された設計により、残留した製品粒子や微量の化学成分が共通の機械的経路を通じてロット間へ移行することを防止しています。
さらに、この機械のアーキテクチャには、印刷済みカートン、製品、包装材を収容する密閉型専用保管エリアが備わっており、カートン詰め工程全体を通じて環境的な隔離が維持されます。別個の供給ラインおよびホッパーにより、供給源における製品の混入が防止されます。医薬品向け自動包装装置がロット間で切り替わる際、オペレーターは装置全体の分解を伴わず、物理的に部品を分離することが可能です。これにより、ダウンタイムを短縮しつつ、汚染防止のバリアを確保できます。
クリーン・イン・プレイス(CIP)および交換清掃方式
高度な医薬品用カートン詰め機システムには、手作業による分解を必要とせずに、内部を十分にすすぎ・殺菌できるクリーン・イン・プレイス(CIP)方式が採用されています。これらのシステムでは、検証済みの洗浄液を、制御された流量および正確な接触時間で使用し、内部通路に残った製品成分、潤滑油、および潜在的なアレルゲンを確実に除去します。CIPサイクルは通常、予備すすぎ、洗浄剤による洗浄、すすぎ直後(最終すすぎ)、および乾燥の各工程から構成され、各工程において圧力、温度、流量の安定性が監視されることで、ロット間の汚染物質の確実な除去が保証されます。
現場で効果的に洗浄できない部品については、機器の設計において迅速な交換機構とモジュール式構造を重視しています。作業者は、滅菌済みの代替部品と接触部品を素早く交換できるため、長時間のCIP(クリーン・イン・プレイス)サイクルを必要とせず、ロット切替時間を最小限に抑えることができます。このアプローチは、カートン詰め機の速度および処理能力という効率性と、汚染防止を両立させ、製造者が安全基準を損なうことなく高生産量を維持することを可能にします。
リアルタイム監視および検証フレームワーク
運転中の環境および設備監視
医薬品の包装に関する適合性および検証要件では、製造工程全体を通じて汚染防止対策が継続的に有効であることを確認する必要があります。最新のカートン詰め装置には、空気圧差、粒子数、設備表面の清浄度をリアルタイムで監視するセンサーが統合されています。これらのセンサーは、汚染防止対策を追跡可能な形で記録するデジタルデータを生成し、規制当局による監査に対応するとともに、適正製造規範(GMP)への準拠を証明します。
機器内に内蔵された温度・湿度センサーが、製品の安定性を損なったり、ロット間で微生物の増殖を促進したりする可能性のある環境条件を検知します。測定値が妥当性確認済みの範囲から逸脱した場合、システムは自動的にアラートを発し、生産を停止します。これにより、環境劣化に起因する偶発的なクロスコンタミネーションを防止します。この自動監視機能により、手動による点検への依存が解消され、オペレーターのシフトや施設の状況に関わらず、すべてのロット運転において一貫した汚染防止が実現されます。
ロット記録文書およびトレーサビリティ
医薬品用カートン詰め機で処理されるすべてのロットには、洗浄バリデーション、設備状態の点検、および製品切替手順を記録した包括的な文書が添付されなければなりません。最新のシステムでは、これらの記録が自動的に生成され、タイムスタンプ、オペレーターの識別情報、および汚染防止プロトコルが正しく実施されたことを確認するセンサーデータなどが含まれます。万が一、予防措置を講じたにもかかわらずクロスコンタミネーションが発生した場合、規制当局およびメーカーはこうした記録をもとに原因を特定し、再発防止のための是正措置を迅速に実施できます。
トレーサビリティ体制は、原材料のロット番号、製品の識別情報、および包装部材の調達元も記録しており、製造後の検査で汚染が検出された際に、影響を受けるすべてのロットを迅速に特定できるようになっています。この機能は、対象を絞ったリコールを実施し、公衆衛生を守るとともに、メーカーおよびサプライチェーン各社への経済的影響を最小限に抑えるために不可欠です。
保守・検証・継続的改善の手順
予防保守および機器の適合性確認
医薬品包装に関する規制遵守および検証要件には、製造開始前およびその後定期的に、汚染防止機能の有効性を確認するための正式な適合性確認手順が含まれます。導入時適合性確認(IQ)、運転時適合性確認(OQ)、性能時適合性確認(PQ)の各試験では、実際の製造条件下で洗浄効果、センサーの精度、および汚染防止対策の有効性を評価します。これらの検証により、機器の基本的な性能基準が確立され、運用上の許容限界が明確に定義されます。これにより、医薬品向け自動包装設備は、その使用期間を通じて一貫した汚染防止機能を維持することが保証されます。
予防保全のスケジュールでは、時間の経過とともに汚染防止機能を損なう可能性のある機械的摩耗、センサーのドリフト、洗浄システムの性能低下に対処します。ガスケット、シール、および洗浄システム部品の定期的な交換により、製品残渣の蓄積や微生物の定着を招く経路を未然に防止します。設備を検証済みの仕様内に維持することで、メーカーはカートン詰め機の運転速度および生産能力の仕様を継続的に達成できると同時に、長期にわたる生産キャンペーンにおいても汚染防止の信頼性を確保します。
継続的改善と根本原因分析
予防策を講じていても汚染の懸念が生じた場合、製薬メーカーは構造化された根本原因分析を実施し、関連要因を特定して是正措置を講じます。こうした分析結果に基づき、製薬用カートン詰め機の設計が改良され、隔離機構の向上、洗浄手順の強化、またはセンサー技術の高度化などが図られます。業界における連携や規制当局からのフィードバックによって、汚染防止基準は継続的に進化しており、次世代の機器には、製造業界全体で過去の事例から得られた教訓が反映されています。
メンテナンス、モニタリング、および改善活動に積極的に参加する製造業者は、自社の特定設備における汚染防止能力とその限界について、より深い理解を得ることができます。この知識を活用することで、ロット切替手順、洗浄サイクルのタイミング、および効率性と絶対的な安全性の両立を図った生産スケジュールの最適化が可能となり、結果として企業の規制対応力および市場における評判の強化につながります。
よくある質問
医薬品用カートン詰め設備における洗浄バリデーションは、どのくらいの頻度で実施すべきですか?
医薬品用カートン詰め機の洗浄バリデーションは、設備の導入時(IQ/OQ/PQフェーズ)に初回実施し、その後は定められた間隔で、または設備に重大な変更が加えられた際に実施する必要があります。規制当局のガイダンスでは、大規模な修理、接触部品の交換、あるいは既にバリデーション済みの洗浄手順の変更後には再バリデーションを実施することが推奨されています。多くの製造現場では、ロット間で簡易的な洗浄確認を実施し、標準的な洗浄サイクルが引き続き有効であることを確認しています。これにより、医薬品包装に関するコンプライアンスおよびバリデーション要件が生産全期間を通じて継続的に満たされるよう保証されます。
単一の医薬品用カートン詰め機が、異なる製品処方をクロスコンタミネーションのリスクなく処理することは可能ですか?
はい、適切に設計された医薬品カートン詰め機は、有効な製品区分管理、検証済みの洗浄手順、および包括的な監視システムを備えていれば、異なる処方製品を安全に処理できます。ただし、メーカーは厳格な切替手順を実施する必要があります。これには、接触部品の取り外しと交換、検証済みの洗浄サイクルの実行、および新製品投入前の装置の準備状況確認が含まれます。特に高リスクな切替(例:高活性成分を含む製品間の切替)では、長時間のフラッシング、追加のすすぎ工程、あるいは装置の完全交換(据え置き洗浄ではなく)が必要となる場合があり、これにより汚染防止が確保されます。
規制当局による監査において、クロスコンタミネーション防止を証明するために必要な文書は何ですか?
規制当局による監査では、製造事業者に対し、設備の適合性確認記録(IQ/OQ/PQ報告書)、有効性データを裏付けとする検証済みの洗浄手順、洗浄実施および検証ステップを記録したロット生産記録、環境モニタリングデータ、設備保守記録、および汚染が疑われる事象に関する原因究明報告書の提出が求められます。医薬品向け自動包装装置は、各ロットの運転中にセンサーデータ、タイムスタンプ、オペレーターの操作を自動的に記録する機能を備えていなければなりません。こうした包括的な文書化により、医薬品包装におけるコンプライアンスおよびバリデーション要件が体系的に実施・確認されたことが示され、規制当局が製品の安全性および製造プロセスの信頼性を確信できるようになります。