
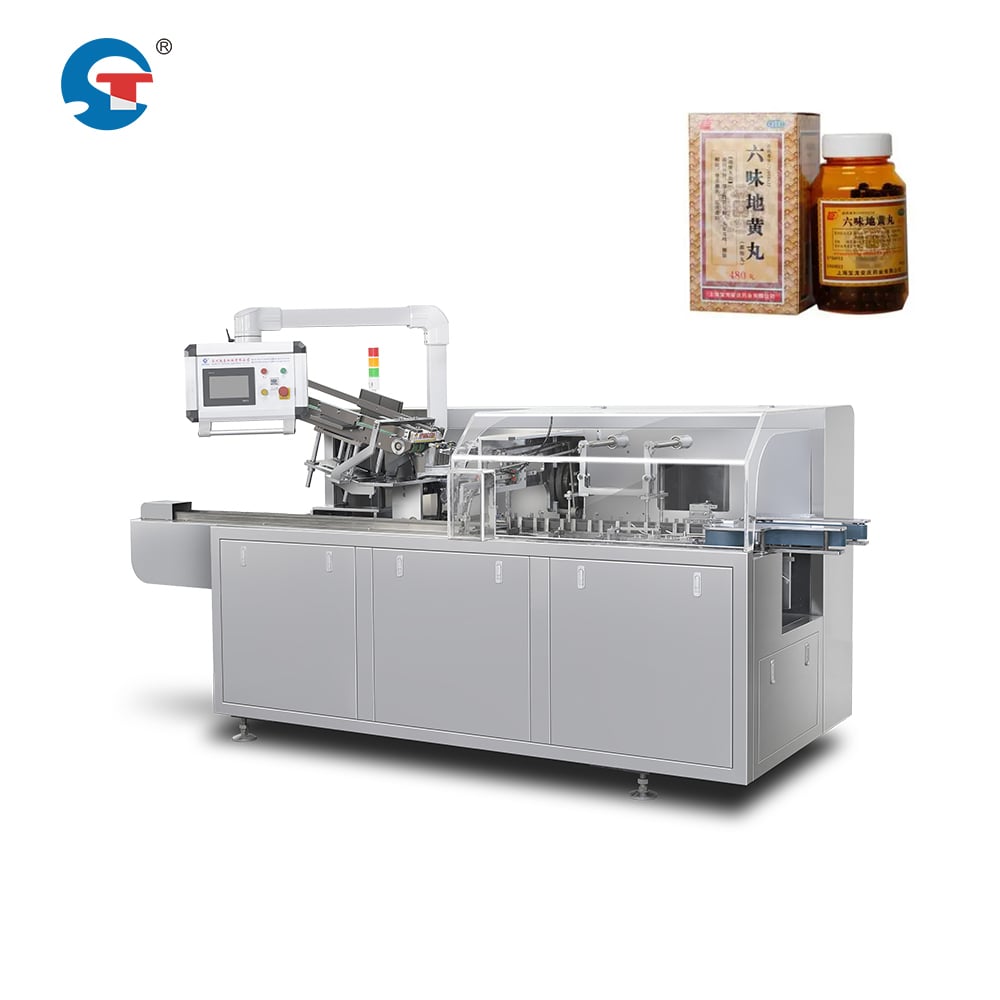
Zanieczyszczenia krzyżowe stanowią jedno z najważniejszych wyzwań w produkcji farmaceutycznej, szczególnie przy szybkiej kolejnej obróbce wielu partii produktów. maszyna do opakowywania leków musi zawierać zaawansowane protokoły izolacji, czyszczenia i walidacji, aby zapewnić, że pozostałości po jednej partii nie naruszą integralności kolejnych partii. Zrozumienie, jak te maszyny zapobiegają zanieczyszczeniom krzyżowym, jest kluczowe dla producentów dążących do zachowania zgodności z przepisami, ochrony jakości produktów oraz bezpieczeństwa pacjentów w całym łańcuchu operacyjnym.
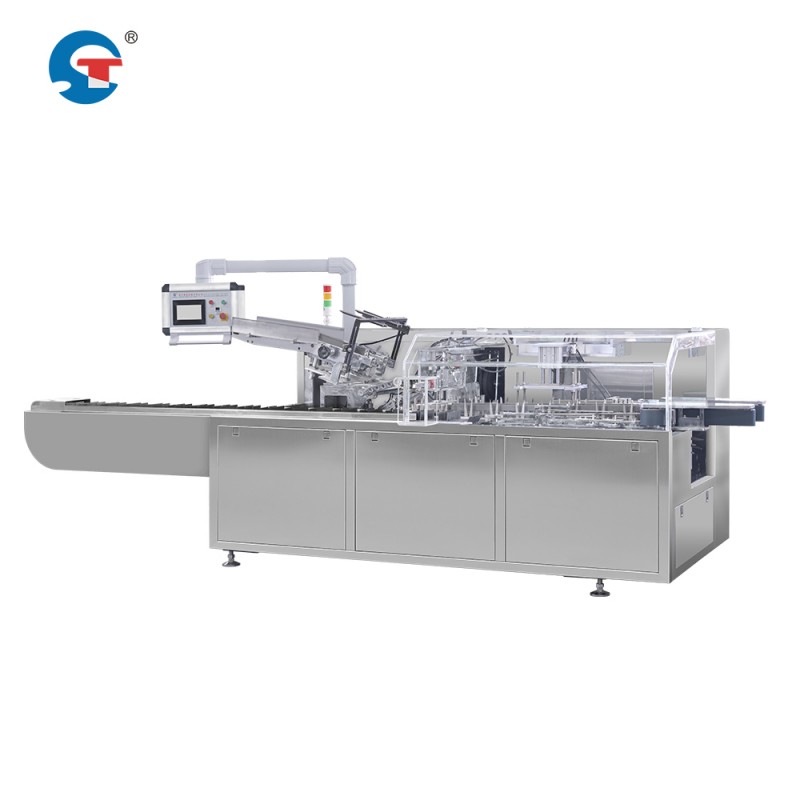
Nowoczesny maszyna do opakowywania leków systemy są zaprojektowane z wielowarstwowymi zabezpieczeniami, które zostały specjalnie opracowane w celu ograniczenia ryzyka krzyżowego zanieczyszczenia. Obejmują one mechanizmy fizycznego oddzielenia, zaawansowane cykle czyszczenia, monitorowanie w czasie rzeczywistym oraz kompleksowe ramy walidacyjne, które łącznie zapewniają integralność partii i zgodność z przepisami regulacyjnymi. Organizacje inwestujące w maszyny wyposażone w solidne funkcje zapobiegania zanieczyszczeniom znacznie zmniejszają liczbę wycofań produktów, marnotrawstwa oraz sankcji regulacyjnych, jednocześnie budując zaufanie do spójności jakościowej wyrobów.
Oddzielenie i projektowanie sprzętu w celu kontroli zanieczyszczeń
Fizyczne izolowanie podczas przełączania się na inne produkty
Pierwszą linią obrony przed zanieczyszczeniem krzyżowym jest izolacja fizycznej ścieżki produktu wewnątrz maszyny. Nowoczesne urządzenia do pakowania w kartoniki zawierają wymienne i usuwalne części kontaktujące się z produktem, takie jak prowadnice, zbiorniki i mechanizmy podawania, które mają bezpośredni kontakt z produktem farmaceutycznym. Przy przełączaniu się między różnymi partiami lub formułami produktu operatorzy usuwają te komponenty i zastępują je czystymi, zweryfikowanymi alternatywami albo dokładnie czyszczą istniejące części zgodnie z zweryfikowanymi procedurami. Taka zaprojektowana w sposób segmentowy konstrukcja zapewnia, że pozostałe cząstki produktu lub ślady substancji chemicznych nie mogą przenikać między partiami przez wspólne ścieżki mechaniczne.
Dodatkowo, architektura maszyny obejmuje uszczelnione, dedykowane obszary magazynowania dla wydrukowanych kartonów, produktów oraz materiałów opakowaniowych, które zapewniają izolację środowiskową w całym cyklu kartonowania. Oddzielne linie zasilania i pojemniki eliminują możliwość mieszania produktów w punktach źródłowych. Gdy zautomatyzowane wyposażenie do pakowania farmaceutyków przełącza się między partiami, operator maszyny może fizycznie oddzielić poszczególne komponenty bez konieczności demontażu całego systemu, co skraca czas przestoju przy jednoczesnym zachowaniu barier przed zanieczyszczeniem.
Systemy czyszczenia w miejscu (CIP) i czyszczenia przez wymianę
Zaawansowane systemy maszyn do kartonowania farmaceutycznego wykorzystują protokoły czyszczenia w miejscu (CIP), które umożliwiają dokładne przepłukiwanie i dezynfekcję bez konieczności ręcznego rozmontowywania. Te systemy stosują zweryfikowane środki czyszczące, kontrolowane natężenia przepływu oraz precyzyjne czasy kontaktu, aby usunąć pozostałości produktu, smarów i potencjalnych alergenów z wewnętrznych kanałów. Cykl CIP obejmuje zwykle fazę wstępnego przepłukiwania, mycia detergentem, końcowego przepłukiwania oraz suszenia; każdą z tych faz monitoruje się pod względem ciśnienia, temperatury i spójności przepływu, aby zagwarantować skuteczne usunięcie zanieczyszczeń między partiami.
W przypadku komponentów, których nie można skutecznie oczyścić w miejscu, konstrukcja urządzeń kładzie nacisk na mechanizmy szybkiej wymiany oraz budowę modułową. Operatorzy mogą szybko wymieniać części stykające się z produktem na sterylne alternatywy, eliminując konieczność długotrwałych cykli CIP i minimalizując czas przełączania między partiami. To podejście łączy wydajność prędkości i specyfikacji przepustowości maszyn do pakowania w kartony z zapobieganiem zanieczyszczeniom, umożliwiając producentom utrzymanie wysokich objętości produkcji bez naruszania protokołów bezpieczeństwa.
Ramy monitoringu i walidacji w czasie rzeczywistym
Monitorowanie środowiska i wyposażenia podczas eksploatacji
Wymagania dotyczące zgodności i walidacji opakowań farmaceutycznych nakazują ciągłą weryfikację skuteczności środków zapobiegawczych przed zanieczyszczeniem w trakcie całych partii produkcyjnych. Nowoczesne systemy kartonowania integrują czujniki monitorujące w czasie rzeczywistym różnicę ciśnień powietrza, liczbę cząstek oraz czystość powierzchni sprzętu. Te czujniki generują cyfrowe rejestry, które zapewniają śledzalną dokumentację środków zapobiegawczych przed zanieczyszczeniem, wspierając audyty regulacyjne oraz potwierdzając przestrzeganie standardów Dobrej Praktyki Produkcyjnej (GMP).
Czujniki temperatury i wilgotności wbudowane w maszynę wykrywają warunki środowiskowe, które mogą zagrozić stabilności produktu lub umożliwić wzrost mikroorganizmów między partiami. Jeśli odczyty odbiegają od zweryfikowanych zakresów, system automatycznie generuje alerty i zatrzymuje produkcję, zapobiegając przypadkowej krzyżowej kontaminacji spowodowanej degradacją środowiska. Ta automatyczna kontrola eliminuje konieczność inspekcji ręcznej, zapewniając spójne zapobieganie zanieczyszczeniom we wszystkich partiach niezależnie od zmiany operatorów lub warunków w obiekcie.
Dokumentacja zapisów partii i śledzalność
Każda partia przetwarzana za pomocą maszyny farmaceutycznej do pakowania do pudełek musi być towarzyszona kompleksową dokumentacją, która rejestruje wszystkie walidacje czyszczenia, kontrole stanu sprzętu oraz procedury przełączania się na inne produkty. Nowoczesne systemy generują te dokumenty automatycznie, w tym oznaczenia czasu, identyfikacje operatorów oraz dane z czujników potwierdzające prawidłowe wykonanie protokołów zapobiegania zanieczyszczeniom. W przypadku wystąpienia zanieczyszczenia krzyżowego mimo podjętych środków zapobiegawczych organy regulacyjne i producenci mogą wykorzystać te dokumenty do ustalenia przyczyny pierwotnej oraz wprowadzenia działań korygujących zapobiegających powtórzeniu się incydentu.
Ramka śledzenia obejmuje również numery partii materiałów, identyfikacje produktów oraz źródła komponentów opakowań, umożliwiając szybkie zidentyfikowanie wszystkich dotkniętych partii w razie wykrycia zanieczyszczenia po zakończeniu produkcji. Ta funkcjonalność jest kluczowa dla przeprowadzania skierowanych odwołań produktów oraz ochrony zdrowia publicznego przy jednoczesnym minimalizowaniu skutków ekonomicznych dla producenta i partnerów w łańcuchu dostaw.
Protokoły konserwacji, walidacji oraz ciągłego doskonalenia
Konserwacja zapobiegawcza i kwalifikacja sprzętu
Wymagania dotyczące zgodności i walidacji opakowań farmaceutycznych obejmują formalne protokoły kwalifikacji, które weryfikują skuteczność zapobiegania zanieczyszczeniom przed rozpoczęciem produkcji oraz okresowo po jej rozpoczęciu. Badania kwalifikacji instalacyjnej (IQ), kwalifikacji operacyjnej (OQ) oraz kwalifikacji wydajnościowej (PQ) testują skuteczność czyszczenia, dokładność czujników oraz środki kontroli zanieczyszczeń w rzeczywistych warunkach produkcyjnych. Te walidacje ustalają podstawowe wskaźniki wydajności oraz definiują dopuszczalne granice działania sprzętu, zapewniając, że zautomatyzowane urządzenia do pakowania produktów farmaceutycznych zachowują zdolność zapobiegania zanieczyszczeniom przez cały okres ich eksploatacji.
Harmonogramy konserwacji zapobiegawczej obejmują zużycie mechaniczne, dryf czujników oraz degradację systemu czyszczącego, które z czasem mogą zagrozić skuteczności zapobiegania zanieczyszczeniom. Regularna wymiana uszczelek, złącz i komponentów systemu czyszczącego zapobiega powstawaniu ścieżek, przez które mogą gromadzić się pozostałości produktu lub kolonizować mikroorganizmy. Utrzymanie sprzętu zgodnie z zweryfikowanymi specyfikacjami pozwala producentom na utrzymanie określonych prędkości i wydajności maszyn do pakowania kartonów oraz zachowanie niezawodności zapobiegania zanieczyszczeniom w trakcie długotrwałych kampanii produkcyjnych.
Ulepszanie ciągłe i analiza przyczyn podstawowych
Gdy mimo środków zapobiegawczych pojawiają się obawy dotyczące zanieczyszczeń, producenci leków stosują ustrukturyzowaną analizę przyczyn podstawowych w celu zidentyfikowania czynników przyczynowych oraz wdrożenia działań korygujących. Projekt maszyny do opakowywania leków może zostać udoskonalony na podstawie tych ustaleń, co prowadzi do poprawy mechanizmów izolacji, wzmocnienia protokołów czyszczenia lub modernizacji technologii czujników. Współpraca branżowa oraz opinie organów regulacyjnych napędzają ciągłą ewolucję standardów zapobiegania zanieczyszczeniom, zapewniając, że maszyny nowej generacji uwzględniają doświadczenia wynikające z wcześniejszych incydentów w całej społeczności produkcyjnej.
Producentom, którzy aktywnie uczestniczą w działaniach związanych z konserwacją, monitorowaniem i doskonaleniem, udaje się uzyskać głębsze zrozumienie możliwości i ograniczeń swojego konkretnego sprzętu pod względem zapobiegania zanieczyszczeniom. Ta wiedza pozwala zoptymalizować procedury zmiany partii, harmonogramy czyszczenia oraz harmonogramy produkcji, które zapewniają równowagę między wydajnością a bezwzględną gwarancją bezpieczeństwa, co ostatecznie wzmocnia pozycję regulacyjną firmy oraz jej reputację na rynku.
Często zadawane pytania
Jak często należy przeprowadzać walidację czyszczenia na sprzęcie farmaceutycznym do pakowania?
Walidacja czyszczenia maszyn do kartonowania leków powinna być przeprowadzana po raz pierwszy w trakcie kwalifikacji sprzętu (fazy IQ/OQ/PQ), a następnie w ustalonych odstępach czasu lub za każdym razem, gdy dochodzi do istotnych modyfikacji sprzętu. Wytyczne regulacyjne zalecają ponowną walidację po dużych naprawach, wymianie części zetkniętych z produktem lub zmianach w zwalidowanych procedurach czyszczenia. Wiele zakładów wykonuje skróconą weryfikację czyszczenia między partiami, aby potwierdzić, że standardowe cykle czyszczenia pozostają skuteczne, zapewniając ciągłe spełnianie wymogów dotyczących opakowań leków oraz wymagań walidacyjnych w trakcie całej produkcji.
Czy pojedyncza maszyna do kartonowania leków może przetwarzać różne formuły produktów bez ryzyka zanieczyszczenia krzyżowego?
Tak, odpowiednio zaprojektowana maszyna do kartonowania leków może bezpiecznie przetwarzać różne formuły, o ile jest wyposażona w skuteczne systemy izolacji, zweryfikowane protokoły czyszczenia oraz kompleksowe systemy monitoringu. Jednak producenci muszą zastosować ścisłe procedury zmiany partii, obejmujące usuwanie i wymianę części kontaktujących się z produktami, wykonanie zweryfikowanych cykli czyszczenia oraz weryfikację gotowości sprzętu przed wprowadzeniem nowych produktów. Przejścia o wysokim ryzyku (np. pomiędzy produktami zawierającymi silnie czynne substancje) mogą wymagać wydłużonego przepłukiwania, dodatkowych cykli płukania lub nawet całkowitej wymiany sprzętu zamiast czyszczenia na miejscu, aby zapewnić zapobieganie zanieczyszczeniom.
Jakie dokumenty są wymagane do udowodnienia zapobiegania zanieczyszczeniom wzajemnym podczas audytów regulacyjnych?
Audyty regulacyjne wymagają od producentów przedstawienia dokumentów kwalifikacji sprzętu (raporty IQ/OQ/PQ), zwalidowanych procedur czyszczenia wraz z danymi potwierdzającymi ich skuteczność, dokumentów produkcji partii zawierających informacje o wykonaniu i weryfikacji czyszczenia, danych monitoringu środowiskowego, dzienników konserwacji sprzętu oraz raportów analizy przyczyn dla wszelkich incydentów związanych z podejrzeniem zanieczyszczenia. Zautomatyzowane wyposażenie do pakowania leków musi generować zautomatyzowane rejestry zapisujące dane z czujników, znaczniki czasu oraz działania operatora podczas każdej partii. Ta kompleksowa dokumentacja dowodzi systemowego wdrożenia i zweryfikowania wymogów dotyczących zgodności oraz walidacji pakowania leków, zapewniając organom regulacyjnym zaufanie do bezpieczeństwa produktu i integralności procesu produkcyjnego.
Spis treści
- Oddzielenie i projektowanie sprzętu w celu kontroli zanieczyszczeń
- Ramy monitoringu i walidacji w czasie rzeczywistym
- Protokoły konserwacji, walidacji oraz ciągłego doskonalenia
-
Często zadawane pytania
- Jak często należy przeprowadzać walidację czyszczenia na sprzęcie farmaceutycznym do pakowania?
- Czy pojedyncza maszyna do kartonowania leków może przetwarzać różne formuły produktów bez ryzyka zanieczyszczenia krzyżowego?
- Jakie dokumenty są wymagane do udowodnienia zapobiegania zanieczyszczeniom wzajemnym podczas audytów regulacyjnych?